Ja se on varmasti myös suurin panos aiheeseen pitkään aikaan: se on lähes 800 sivua pitkä. Meidän kaikkien pitäisi todellakin ylistää (ja ehkä jopa tuntea hieman myötätuntoa) Patrick Huyghea, joka joutui työskentelemään huolellisesti yöt läpeensä muokatakseen tämän todellisen jättiläismäisen teoksen Anomalist Booksille sopivaan muotoon.
Onneksi kirjoittajat ja Patrick ovat tehneet hienoa yhteistyötä tämän Cthulhun kokoisen teoksen parissa.
Jokainen, joka haluaa ymmärtää, mikä saa ihmismielen toimimaan (tai joskus toimimaan huonosti…) kohdatessaan poikkeuksellisia ilmiöitä ja tapahtumia ryhmätasolla, on luettava Outbreak! Ja tämä koskee myös teitä, UFO-fanit!
Yksi asia, joka usein hämmästyttää minua UFOissa, on se, että tutkijat ovat usein erittäin innokkaita tutkimaan raportteja ja havaintoja, mutta tärkeimmät tekijät – nimittäin todistajien ajattelutapa ja (tietoiset tai muut) uskomukset ja ajatukset – jätetään useimmiten täysin huomiotta.
Onneksi kuitenkin – ja selvässä ristiriidassa edellisen kappaleen kanssa – Evansin ja Bartholomewin ohjailemana Outbreak!-aluksella olet hyvissä käsissä.
Liian usein sana ”tieteellinen” voidaan tulkita tarkoittavan (ja joskus hyvin perustellusti!) ”tylsää” ja ”pirun tylsää”. Tässä tapauksessa näin ei kuitenkaan ole. Kirja on todellakin tieteellinen, mutta se on myös erittäin informatiivinen, oivaltava, valaiseva ja nokkela.
Oletko koskaan miettinyt, mikä (ihmismielen reaktio poikkeuksellisiin tilanteisiin) saa ”tytön A” pyörtymään koulussa, minkä jälkeen ”tyttö B”, ”tyttö C”, ”tyttö D” ja… no, tiedät kyllä… kaikki seuraavat perässä, kunnes käytännössä koko luokka on pyörtynyt lattialle?
Sitten, ennen kuin ehdit lausua nyt pahaenteisen sanan ”virus”, kotimaan turvallisuusministeriön agentit saapuvat nopeasti paikalle ja julistavat, että tytöt ovat mahdollisesti saaneet tartunnan joltain ilkeältä biologiselta aseelta (jonka ovat keksineet tummaihoiset, parrakkaat miehet, jotka ovat kotoisin jostain kaukaisesta, kuumasta aavikkomaasta – tai niin ainakin koulussa nopeasti leviävä huhu väittää).
Valitettavasti päivän edetessä nämä samat vakavinaamaiset viranomaiset eivät löydä mitään todisteita tällaisesta pandemiasta, partaisia miehiä ei löydy mistään, tytöt toipuvat nopeasti ja hämmentyneet pelaajat palaavat kaikki suhteellisen normaaliin tilaan – mutta samalla he miettivät, mitä helvettiä tapahtui ja miksi.
Lyhyesti sanottuna (ja yksinkertaistetusti – mutta varmasti tarkasti) tämä on Outbreak!-pelin ydin. Nimittäin se, miten me lajina ja ryhmänä reagoimme kollektiivisesti epätavallisiin ilmiöihin ja stressaaviin tilanteisiin (ja miten voimme olla vastuussa niiden luomisesta ja tulkinnasta); miten ja miksi – toisinaan – reagoimme täysin yliampuvalla, hysteerisellä tavalla; miten tällainen käyttäytyminen voi vaikuttaa ja manipuloida täysin normaalisti rationaalisen luonteen omaavia mieliä; ja miten seurauksena siitä provosoimme tahattomasti poikkeuksellisia tilanteita, tarinoita, huhuja, legendoja ja paljon muuta – ja hyvin usein myös selvästi paranormaalia luonteeltaan.
Tämän kirjan erittäin mielenkiintoinen piirre on, että lukija voi oppia yhtä paljon UFO-palapelin tiettyjen osien todellisesta luonteesta lukemalla muita kuin UFO-aiheisia artikkeleita kuin tutkimalla selvästi avaruusolentoihin liittyviä tarinoita.
Toisin sanoen, on yhtä tärkeää oppia, mikä saa joukon koulutyttöjä pyörtyilemään ja miksi niin monet ihmiset menivät täysin sekaisin ”korona”-kysymyksessä, kuin ymmärtää, miten ja miksi ”alienien sieppaus”-epidemia (epidemia se todellakin on, vaikka sillä onkin todellisuuspohja) on kehittynyt viimeisten parinkymmenen vuoden aikana.
Kun kirjoittajat kertovat meille ideoistaan, teorioistaan ja johtopäätöksistään, saamme lukea paljon muun muassa seuraavista aiheista: ”Kokoonpanolinjan Hysteria”, ”Tanssimania”, ”Pyörtyilevät Cheerleaderit”, ”Milanon Myrkytyspelko”, ”Kummitushattuneuloja”, ”Springheel Jack”, ”Wendigo-psykoosi” ja paljon muuta.
Ja jos tässä vaiheessa mietit, mitä tällä kaikella on tekemistä UFOjen, forteanan ja niihin liittyvien aiheiden kanssa, kirjan luettuasi et enää varmasti mieti sitä.
Kuten Outbreak! osoittaa, kun kyse on ufoista, apinamiehistä, järvihirviöistä, avaruusolentojen sieppauksista ja monista muista selittämättömistä ilmiöistä, tärkeässä roolissa ovat todistajat, toimijat ja osallistujat – ja erityisesti heidän reaktiot ja tapa, jolla he luokittelevat, tulkitsevat ja reagoivat tällaisiin ilmiöihin yksilötasolla mutta hyvin usein myös laajemmalla, ryhmätasolla – ovat kiistatta paljon kiehtovampia, mieltä hämmentävämpiä ja monimutkaisempia kuin mikään, mitä he ovat saattaneet kohdata.
Sage, yksi viidestä suurimmasta akateemisesta kustantajasta, on juuri julkaissut artikkelin, jossa ei vain tuoda esiin ylimääräisen kuolleisuuden kummallista ilmiötä ja sen korrelaatiota COVID-19-rokotusohjelmaan, vaan myös todistaa, että rokote on osallisena, selittämällä, että hallitukset ovat jo myöntäneet COVID-19-rokotteen aiheuttamat kuolemantapaukset, mutta myös – ja vielä tyydyttävämmin – sulkemalla pois tyypilliset vaihtoehtoiset selitykset, kuten COVID-19:n itsensä ja sulkutoimet, neljään Australian alueeseen keskittyvän ekologisen tutkimuksen avulla. Lähde.
Artikkelissa esitetään periaatteessa kaksi argumenttia, joista toinen on nopea ja helppo, toinen paljon tyydyttävämpi. Lyhyt argumentti on, että koska terveysviranomaiset ovat myöntäneet COVID-19-rokotteiden aiheuttamat kuolemantapaukset, jotka olivat tietysti odottamattomia ja ennenaikaisia, on selvää, että rokotteet vaikuttavat ylikuolleisuuteen. Tämä on kiistatonta. Voimme kiistellä määrästä. Suurempi argumentti on minun väliaikainen ekologinen tutkimukseni.
Tässä keskitytään neljään Australian osavaltioon ja territorioon. Niissä kaikissa kuolleisuus oli pandemian aikana tavallista suurempi. Huomasin, että epäilemättä osittain maan suhteellisen eristyneisyyden ja luonnollisten merirajojen vuoksi Queenslandin, Länsi-Australian, Etelä-Australian ja Pohjoisterritorion alueilla COVID-19-kuolemat nousivat (suhteellisesti) merkittäviksi vasta vuodesta 2022 lähtien. Esimerkiksi Pohjoisessa territoriossa ei ollut yhtään COVID-19-kuolemantapausta vuonna 2020, joka oli kriittinen pandemia-vuosi ennen rokotteiden saapumista, ja vuonna 2021 oli peräti 2 COVID-19-kuolemantapausta, mikä on hyvin pieni osa kokonaisylikuolleisuudesta, ja seuraavina vuosina COVID-19-kuolemantapauksia oli kaksinumeroinen määrä (katso kuva alla). Länsi-Australiassa COVID-19-kuolemat jopa vähenivät vuodesta 2020 vuoteen 2021 *nollaan*, ennen kuin ne nousivat jyrkästi vuonna 2022, jolloin kaikkien piti olla rokotteiden ”suojelemia”. Outoa, eikö?
Lähde: Australian Bureau of Statistics
Myös näissä neljässä alueella, toisin kuin Sydneyssä ja Melbournessa, sulkutoimet olivat yleensä hyvin lyhyitä, ja ne sallivat edelleen lääkärikäynnit. Mielenkiintoista on, että kuten muuallakin maassa, lähes kaikki saivat COVID-19-rokotteensa vuonna 2021. Muistatteko kaikki ne tutkimukset ylimääräisestä kuolleisuudesta, joissa jotkut (mukaan lukien oma tutkimukseni Euroopasta) pohtivat, voisiko rokote olla osasyynä? Ne, joille tämä mahdollisuus on liian epämiellyttävä, syyttävät yleensä COVID-19-virusta itseään tai sulkutoimia. COVID-19:n syyttäminen on riskialtista, koska meidän olisi pitänyt aliarvioida COVID-19-kuolemat huomattavasti, kun todisteet viittaavat päinvastaiseen, eli että COVID-19-kuolemia on liioiteltu, osittain siksi, että oli hyvin yleistä kutsua kaikkia positiivisen tapauksen yhteydessä tapahtuneita kuolemia ”COVID-19-kuolemiksi” (katso myös FOIA-pyyntömme siitä, tapahtuiko COVID-19-kuolema rokotetulle vai rokottamattomalle henkilölle). Ja sulkemisten syyttäminen on yksinkertaisesti outoa, koska samat ihmiset, jotka antoivat meille rokotteen, usein pakollisena, sulkivat meidät. Kummassakin tapauksessa he olisivat vastuussa näistä kuolemista.
Mutta se on tässä yhteydessä merkityksetöntä, koska näiden Australian alueiden osalta voimme sulkea pois COVID-19:n ja sulkutoimet. Kyse on rokotteista. Jos näillä alueilla, joissa ylikuolleisuus lisääntyi COVID-19-joukkorokotusten myötä, ei ollut todellista COVID-19-ongelmaa tai sellaisia sulkutoimia, jotka voivat aiheuttaa laajoja terveyskriisejä, on ilmeistä, että rokote – jonka Australian ja muiden maiden hallitukset ovat jo tunnustaneet kuolemien aiheuttajaksi – on merkittävässä roolissa. Käyn läpi melko paljon todisteita, jotka osoittavat, että tämä hypoteesi ei ole vain mahdollinen ja uskottava, vaan todennäköinen – ja joista suuri osa on jo tuttu OTN:n lukijoille:
JECP4. Havainnointitutkimuksissa ja kliinisissä tutkimuksissa esitetyt liioitellut arviot rokotteiden tehosta ja turvallisuudesta. Yhä useammat ihmiset ovat huomanneet tämän. Aiheeseen liittyvät tutkimukset paljastavat, että useimmat rokotteet eivät osoittaneet COVID-19-kuolleisuuden vähenemistä omissa tutkimuksissaan, korostavat terveiden rokotettujen vaikutusta (mikä tarkoittaa, että liioittelut ovat suurempia) ja viittaavat siihen, että Pfizerin tutkimuksessa on saattanut olla kyse petoksesta.
Negatiivinen tehokkuus. Kuulostaa täysin absurdilta, mutta on olemassa melko paljon näyttöä siitä, että rokotukset saattavat itse asiassa lisätä COVID-19-tartunnan/sairaalahoidon/kuoleman riskiä, ja asiasta on keskusteltu jopa suurissa lehdissä.
Sekä Yhdysvaltain että Australian (lähde) hallitukset ovat myöntäneet, että COVID-19-rokotteet ovat aiheuttaneet ihmisten kuolemia. Tilanne on melko samanlainen Isossa-Britanniassa. Ei ole ihme, että viranomaiset ovat alkaneet perua rokotussuosituksia ja jopa myöntäneet, että joillekin rokotteen riskit ovat suuremmat kuin hyödyt. Epäilyttävää on myös se, että Ison-Britannian hallitus on ilmeisesti kieltäytynyt julkaisemasta tietoja, jotka voisivat yhdistää COVID-19-rokotteen ylimääräisiin kuolemantapauksiin.
Palatkaamme takaisin (erityisesti pandemian jälkeiseen) ylimääräisten kuolemien kummalliseen ilmiöön (kun meidän pitäisi itse asiassa nähdä negatiivista ylimääräistä kuolleisuutta). Jo vuonna 2022 asiantuntijat ja toimittajat keskustelivat tästä omituisuudesta, ja jotkut uskalsivat jopa miettiä, onko syynä rokotteet. Epäilykset jatkuivat vuonna 2023, ja jotkut huomasivat, että rokotetut olivat toisinaan yliedustettuina COVID-19-kuolemissa ja kokonaiskuolemissa. Vuonna 2024 jopa Lancet-lehden artikkeli käsitteli tätä aihetta. Hallitukset ja tutkijat tutkivat asiaa, ja myös minä otin kantaa asiaan ja totesin, että vähemmän rokotetuissa Euroopan maissa ongelma näytti olevan pienempi. Vastasin vuonna 2025 ainoaan julkaistuun kritiikkiin kyseisestä artikkelista ja totesin: ”Ottaen huomioon COVID-19-rokotteiden tehokkuutta ja turvallisuutta puolustavan tutkijaryhmän koon, vaikutusvallan ja rahoituksen, on hämmästyttävää, kuinka niukat ja heikkolaatuiset heidän vastauksensa kriittisempään tutkimukseen ovat. Meidän pitäisi odottaa parempaa.”
Siinä ei ole vielä kaikki. Ehkä siksi jopa Bidenin johtama Yhdysvaltain hallitus, jossa RFK Jr ei vielä ollut mukana, myönsi, että se oli tehnyt niin paljon virheitä pandemian suhteen, myös rokotteiden osalta.
Siinä se siis on. Luulen, että olen havainnut saman ilmiön (ylimääräiset kuolemat COVID-19-rokotusten yhteydessä, jolloin COVID-19 ja sulkutoimet eivät ole uskottavia selityksiä) myös muissa osissa maailmaa, kuten Yhdysvalloissa ja Aasiassa, mutta se jää odottamaan toista päivää. Olen nyt melko väsynyt.
Liianpitkä;enlukenut: Neljässä Australian osavaltiossa ylikuolleisuus nousi COVID-19-rokotteen käytön myötä vuonna 2021, vaikka niissä ei ollut suuria COVID-19- tai sulkutoimenpiteisiin liittyviä ongelmia. Tämä vahvistaa entisestään näyttöä siitä, että rokotukset ovat todella huono idea.
COVID-19-pandemian jälkeenkin jatkuvasta ylikuolleisuudesta on esitetty lukuisia huolenaiheita. COVID-19 ja sulkutoimet ovat tyypillisesti esitetty selitykseksi, ja jotkut ovat ehdottaneet, että COVID-19-rokotteet voisivat olla osasyynä. Suhteellisen eristyneisyytensä vuoksi on järkevää kiinnittää huomiota Australiaan, joka tarjoaa ainutlaatuisen mahdollisuuden tarkastella sitä, mikä käytännössä oli laajamittainen rokotteiden turvallisuustutkimus.
Tavoite
Tämän tutkimuksen tarkoituksena on selvittää, onko COVID-19-rokotuksen vaikutus Australian ylimääräiseen kuolleisuuteen uskottava.
Menetelmät
Australiassa tunnistettiin useita alueita, joilla kuolleisuus oli tavallista korkeampi, ja sitten tarkasteltiin vuorotellen kolmen selittävän tekijän uskottavuutta: COVID-19, sulkutoimet ja COVID-19-rokotteet.
Tulokset
Havaitsin, että neljässä Australian kahdeksasta suuresta alueesta esiintyi ylimääräistä kuolleisuutta, mikä korreloi nopeiden ja kattavien COVID-19-rokotusohjelmien kanssa ennen COVID-19-viruksen laajamittaista leviämistä ja ilman pitkiä ja erittäin rajoittavia sulkutoimia.
Johtopäätökset
Yhdessä kasvavan näytön kanssa siitä, että COVID-19-rokotteiden teho ja turvallisuus on suuresti liioiteltu, mukaan lukien Australian ja Yhdysvaltain hallitusten tunnustukset siitä, että rokotteet ovat aiheuttaneet useita kuolemantapauksia, nämä havainnot tekevät lähes varmaksi, että COVID-19-rokotteet ovat aiheuttaneet – ja aiheuttavat edelleen – ylikuolleisuutta.
Kolmen viime vuoden aikana tekemistäni ponnisteluista huolimatta Maailman terveyskokous hyväksyi muutoksia kansainvälisiin terveyssääntöihin 1. kesäkuuta 2024. (ks. jäljempänä)
Tähän mennessä yksikään kansallinen johtaja (presidentti Donald Trump mukaan lukien) ei ole vedonnut kansainvälisen terveyssäännöstön 61 artiklaan hylätäkseen vuoden 2024 muutokset. EI – YKSIKÄÄN – JOHTAJA.
Toistan, presidentti Donald Trump EI ole hylännyt IHR:n muutoksia.
Presidentti Donald Trump ei myöskään ole ilmoittanut, että Yhdysvallat irtautuu kansainvälisistä terveyssäännöistä.
Suurin osa tekstistä on korostettu vihreällä, mikä tarkoittaa, että ne ovat hyvin lähellä yhteisymmärrystä:
Kyllä, Yhdysvallat on jättäytynyt pois WHO:n pandemiasopimusneuvotteluista.
Pandemiasopimuksen hyväksymiseen tarvitaan kahden kolmasosan enemmistö kokouksessa läsnä olevista 194 jäsenmaasta, mikä tarkoittaa, että se voidaan hyväksyä, jos 130 maata äänestää puolesta. Pandemiasopimus hyväksytään kuitenkin todennäköisesti konsensusmenettelyllä.
Costa Rica on hieman nurissut pandemiasopimuksesta. Ohjaan lukijan Interest of Justice -verkkosivulle, josta löytyy viimeisimmät tiedot Costa Rican tilanteesta.
Maailman terveysjärjestö on jättänyt pandemiasopimusta koskevissa neuvotteluissaan käsittelemättä seuraavat kysymykset:
RESURSSIEN OHJAAMINEN MUUALLE Maailman terveysjärjestö ei ole onnistunut osoittamaan, että ehdotettu ”pandemiasopimus” todella parantaisi ihmisten terveyttä kaikkialla maailmassa. Päinvastoin, se on vain keino jakaa vaurautta uudelleen ”oikeudenmukaisuuden” varjolla. Pandemiasopimuksessa ei ole kyse terveyden parantamisesta. Se on korruptoitunut liiketoimintasopimus, jonka tarkoituksena on saada maat ostamaan lääkkeitä. Maailmassa, jossa valtaosa ihmisistä EI kuole tartuntatauteihin, ”pandemiasopimus” merkitsee valtavaa varojen, resurssien ja energian väärinkäyttöä. Avoin ”koordinoitu rahoitusmekanismi” ohjaisi miljardeja dollareita sellaisten ”pandemiaan liittyvien tuotteiden” valmistukseen, jotka itse asiassa aiheuttavat enemmän haittaa kuin hyötyä. Pandemiat ovat äärimmäisen harvinaisia tapahtumia. Koska ”koordinoitu rahoitusmekanismi”, jonka vuotuiset rahoitusosuudet ovat arviolta 30 miljardia dollaria, ohjaisi arvokkaita resursseja pois tautien ja kuolemien ensisijaisilta syiltä. Nettotuloksena olisi todennäköisesti terveyden maailmanlaajuinen heikkeneminen. Katso 20 artikla
EI JÄLKIKÄTEISARVIOINTIA TAI -ANALYYSIÄ
Maailman terveysjärjestö ei ole onnistunut tekemään perusteellista riippumatonta tutkimusta virheistä, rikoksista ja vallan väärinkäytöstä, joita on tapahtunut viimeisten viiden vuoden aikana. Heidän ”oppimansa opit” jättävät täysin huomiotta haitat, joita karanteenit, maski- ja ”rokotepakko” aiheuttivat, sekä haitat, joita aiheuttivat maskit, PCR-manipulointitutkimukset, ”hyväksytyt hoitokeinot” ja itse ”rokotteet”. Koska WHO:n roolia ja suosituksia COVID-19-”pandemian” aikana ei ole tarkasteltu aidosti riippumattomasti ja puolueettomasti, vaarana on, että tehottomat, epäonnistuneet ja haitalliset pandemiavasteet legitimoidaan. Ennen kuin mitään sopimusta voidaan hyväksyä, on suoritettava perusteellinen riippumaton tutkimus ja analyysi kuluneista viidestä vuodesta.
EPÄTASA-ARVON PARADOKSI
Maailman terveysjärjestö ei ole kyennyt riittävästi selittämään, mitä mahdollisia terveyshyötyjä voisi syntyä, jos myrkyllisten pandemiaan liittyvien tuotteiden ja tappavien injektioiden ”tasapuolinen saatavuus” varmistettaisiin niille pieni- ja keskituloisille maille, jotka pärjäsivät 10-30 kertaa paremmin asukasta kohden kuin rikkaat maat, joilla oli paljon paremmat mahdollisuudet saada näitä vaarallisia ja tehottomia, mutta erittäin kannattavia lääkkeitä. https://data.who.int/dashboards/covid19/deaths?n=c
EPÄONNISTUNEET KANSANTERVEYDELLISET TOIMENPITEET
Maailman terveysjärjestö ei ole myöntänyt, että matkustusrajoitukset, karanteenit, kontaktien jäljittäminen, turvavälit ja maskipakot eivät ole päteviä menetelmiä tautien leviämisen hillitsemiseksi ja että näiden ”kansanterveystoimenpiteiden” täytäntöönpano itse asiassa vahingoitti vakavasti miljoonien ihmisten fyysistä, henkistä ja emotionaalista terveyttä ja repi hajalle yhteiskuntamme rakenteen. Puhumattakaan siitä, että ne rikkovat selvästi perusihmisoikeuksia ja -vapauksia!
PCR-HUIJAUS
Maailman terveysjärjestö ei ole myöntänyt, että tapausten määrittämisen teeskentely puutteellisten RT-PCR-protokollien avulla on petollinen ja sopimaton tapa yrittää diagnosoida tautia. Se ei ole ottanut huomioon sitä, että pyyhkäisyn asettaminen jonkun nenänieluun, varsinkin jos se tehdään väärin, edellyttää todella tietoista suostumusta, koska tällainen invasiivinen toimenpide voi aiheuttaa ja on aiheuttanut vakavia haittoja. >PCRfraud.com<
EI TODISTEITA VIRUKSESTA
Maailman terveysjärjestö ei ole pystynyt toimittamaan todisteita siitä, että sen SARS-CoV-2:ksi nimeämä taudinaiheuttaja olisi olemassa missään muualla kuin tietokoneen tallennuslaitteessa ja että se olisi eristetty asianmukaisesti fyysisessä maailmassa.
EI NÄYTTÖÄ KAUSALITEETISTA
Maailman terveysjärjestö ei ole pystynyt esittämään todisteita siitä, että SARS-CoV-2:ksi nimetty patogeeni todella kykenee aiheuttamaan taudin, jonka se nimesi COVID-19:ksi, eikä se ole pystynyt esittämään todisteita siitä, että se voi tarttua ihmisestä toiseen.
EI ELÄINPERÄISTÄ (ZOONOOSI)LÄHDETTÄ Maailman terveysjärjestö ei ole onnistunut todella tunnistamaan SARS-CoV-2:ksi nimeämänsä taudinaiheuttajan väitettyä eläinperäistä lähdettä.
EI ENSIMMÄISTÄ POTILASTA Maailman terveysjärjestö ei ole onnistunut tunnistamaan niin sanottua ”nollapotilasta”, joka oli ensimmäinen ihminen, joka (oletettavasti) sai SARS-CoV-2-tartunnan ja sairastui COVID-19-tautiin.
INFLUENSSA KATOSI MAAILMASTA Maailman terveysjärjestö ei ole onnistunut selittämään, miten ja miksi tyypillinen kausi-influenssa yksinkertaisesti katosi, kun hengitystiesairaudet nimettiin uudelleen COVID-19:ksi.
VAIN LÄÄKEVALMISTEITA WHO ei ole tunnustanut perusravitsemukseen, luonnollisiin vitamiineihin, kivennäisaineisiin, yrtteihin ja muihin lääkkeettömiin lääkkeisiin perustuvien ennaltaehkäisevien hoitojen etuja. Näitä ei ole otettu mukaan eikä niitä edes pidetä ”pandemiaan liittyvinä terveystuotteina”.
VÄLTTÄMÄTTÖMIEN LÄÄKKEIDEN SIVUUTTAMINEN
Maailman terveysjärjestö ei ole tunnustanut sellaisten uudelleen käytettävien välttämättömien lääkkeiden etuja, jotka ovat kohtuuhintaisia ja jotka ovat todella osoittautuneet turvallisiksi ja tehokkaiksi vuosikymmenien käytön jälkeen, eikä se ole tunnustanut, että tehokkaiden välttämättömien lääkkeiden käytön suosittelematta jättäminen oli katastrofaalinen virhe.
EI ENNALTAEHKÄISEVÄÄ TAI VARHAISTA HOITOA
Maailman terveysjärjestö ei ole tunnustanut ja myöntänyt sitä valtavaa vahinkoa, joka aiheutui siitä, että ennaltaehkäisevä ja varhainen hoito todella turvallisilla ja tehokkailla menetelmillä hylättiin, ja se on vaiennut niiden rohkeiden sielujen raa’asta vainosta, jotka yrittivät pelastaa ihmishenkiä kohtuullisilla, kohtuuhintaisilla, loogisilla ja tieteellisesti pätevillä menetelmillä.
HAITALLISET PROTOKOLLAT Maailman terveysjärjestö on jättänyt tunnustamatta ”hyväksyttyjen” hoitojen, kuten remdesiviirin, suurivirtaushapen ja Midatsolaamin ja hengityskoneiden väärinkäytön, tappavat sivuvaikutukset.
EPÄONNISTUNEET “ROKOTTEET”
Maailman terveysjärjestö ei ole tunnustanut sitä kiistatonta tosiasiaa, että AstraZenecan ja J&J:n rokotteet poistettiin markkinoilta niiden aiheuttamien vakavien haittavaikutusten suuren määrän vuoksi.
LISÄÄ EPÄONNISTUNEITA “ROKOTTEITA”
Maailman terveysjärjestö ei ole kyennyt hyväksymään sitä tosiasiaa, että COVID-19 mRNA-geenihoitoinjektioita ei koskaan tutkittu tartunnan tai taudin leviämisen pysäyttämiseksi, koska ne eivät kykene suorittamaan sitä perustavanlaatuisinta tarkoitusta, joka liittyy kaikkiin ”rokotteeksi” kutsuttaviin hoitoihin.
VALHE “TURVALLISESTA JA TEHOKKAASTA”
Maailman terveysjärjestö ei ole kyennyt määrittelemään termiä ”turvallinen ja tehokas”, ja se ei edelleenkään ota huomioon näiden injektioiden aiheuttamien vakavien haittatapahtumien ja kuolemantapausten valtavaa määrää.
MÄÄRITTELEMÄTTÖMIÄ KÄSITTEITÄ
Huolimatta siitä, että sana ”pandemia” esiintyy asiakirjan viimeisimmässä versiossa 239 kertaa, termiä ”pandemia” ei ole määritelty ehdotetussa ”pandemiasopimuksessa”. Se, että termejä ”pandemia” ja ”rokote” sekä monia muita termejä ei ole määritelty, on täysin tuomittavaa. Ks. 1 artikla.
HARHAANJOHTAVA PAINOTUS Maailman terveysjärjestö WHO ei ole myöntänyt, että miljardien dollarien käyttäminen massiiviseen ”One Health Agenda” -ohjelmaan, jonka tarkoituksena on pandemiapotentiaalin omaavien taudinaiheuttajien maailmanlaajuinen ”ennaltaehkäisevä” valvonta, johtaa vain siihen, että tällaisten taudinaiheuttajien löytäminen ja leviäminen muuttuu rahaksi ja saa aikaan kannustimia.
GAIN OF FUNCTION
Maailman terveysjärjestö ei ole puuttunut toimintakyvyn parantamiseen tähtäävään tutkimukseen liittyviin vaaroihin eikä monien ihmisten toiveeseen, että tällainen tutkimus lopetettaisiin pysyvästi.
ETURISTIRIIDAT
Maailman terveysjärjestö ei ole onnistunut käsittelemään eturistiriitojen jatkuvaa ja laajalle levinnyttä ongelmaa. Yritysten edustajien ja lukuisten eturyhmien lobbareiden on annettu osallistua ”pandemiasopimusta” koskeviin neuvotteluihin, mutta todellista julkista keskustelua tai väittelyä ei ole käyty. Me ihmiset emme halua emmekä tarvitse pandemiasopimusta, emmekä varsinkaan sellaista, jossa ei oteta huomioon meidän panostamme. Maailman terveysjärjestön ydinrakenteeseen liittyvät eturistiriidat ovat aivan valtavia.
EI, TEIDÄN SOPIMUS EI MEIDÄN VASTUULLA
Maailman terveysjärjestö ei ole onnistunut perustelemaan sellaisen tekstin sisällyttämistä, jossa väitetään, että
että ”yksilöt… ovat vastuussa siitä, että he pyrkivät noudattamaan tämän sopimuksen tavoitetta”. On täysin absurdia väittää, että jokainen mies, nainen ja lapsi joutuu vastuuseen sopimuksesta, johon osallistuminen on suurelta osin kielletty. Maailman terveysjärjestö ei ole onnistunut perustelemaan väitettä, jonka mukaan jäsenvaltiot kantavat ensisijaisen vastuun kansojensa terveydestä ja hyvinvoinnista. Yksittäiset miehet ja naiset ovat viime kädessä vastuussa omasta terveydestään.
YKSI LÄHESTYMISTAPA TERVEYTEEN Maailman terveysjärjestö ei ole onnistunut perustelemaan, miten ”yksi lähestymistapa terveyteen” on muuta kuin epämääräinen ja tieteellisesti todistamaton käsite. Ainoa syy siihen, että tällaista käsitettä harkitaan, on se, että se antaisi valitsemattomille byrokraateille kaikkialla maailmassa mahdollisuuden valvoa kaikkia elämän osa-alueita maapallolla. Ks. 1 artiklan b alakohta ja 5 artikla.
SÄÄNTELYKAAPPAUS
Maailman terveysjärjestö ei ole onnistunut puuttumaan siihen ilmeiseen tosiasiaan, että lääkealan intressit ovat vallanneet sääntelyelimet kaikkialla maailmassa. Itse asiassa ne hyötyvät siitä. >LINKKI< Turvallisuus- ja laatustandardien alentaminen on itse asiassa johtanut siihen, että haittavaikutusten määrä on kasvanut niin suureksi, että se muodostaa jo itsessään kansainvälisesti merkittävän kansanterveydellisen hätätilanteen. Ehdotetulla ”pandemiasopimuksella” pyritään nopeuttamaan sääntelyn tarkistamista ja/tai kiireellistä sääntelylupamenettelyä, joka ei varmasti pysty suojelemaan miljardien ihmisten terveyttä ja turvallisuutta. Syvästi virheellinen ja korruptoitunut prosessi, jolla WHO myöntää ”lupia” tuotteille, ja maksut, joita se perii ”rokotteista”, diagnostiikasta ja miesten ympärileikkauslaitteista, on uudistettava. Katso myös 14 artiklan 2 kohdan a alakohta.
VASTUUVELVOLLISUUS
Maailman terveysjärjestö ei ole onnistunut puuttumaan niihin lukemattomiin vahinkoihin, joita lääkkeet ja injektiot ovat aiheuttaneet miljoonien ihmisten terveydelle. Sen sijaan, että vahvistetaan ja globalisoidaan lääkeyhtiöiden vastuun suojaa, valmistajat on saatettava vastuuseen vahingoista, joita niiden tuotteet aiheuttavat edelleen miljardeille ihmisille maailmanlaajuisesti. Katso 13 artiklan 6 kohta ja 13 a artiklan 8 kohta.
PATOGEENIEN KÄYTTÖOIKEUS JA HYÖTYJEN JAKAMINEN
Ehdotettu taudinaiheuttajien saatavuutta ja hyötyjen jakamista koskeva järjestelmä tekisi ”pandemian kannalta potentiaalisten taudinaiheuttajien” etsinnästä tehokkaasti rahanarvoista ja kannustaisi siihen. Tämä ei tee maailmasta turvallisempaa, vaan sillä on täsmälleen päinvastainen vaikutus. Ks. 12 artikla.
EPÄTARKOITUKSENMUKAISET SOLU- JA GEENIPOHJAISET HOIDOT
Maailman terveysjärjestö ei ole onnistunut perustelemaan solu- ja geenipohjaisten hoitojen sisällyttämistä pandemiaan liittyvien terveystuotteiden luokkaan. On täysin epäeettistä kokeilla geneettistä manipulointia hätätilanteiden torjunnan varjolla. Ks. 1 artiklan d alakohta.
MAAILMANLAAJUINEN TOIMITUSKETJU- JA LOGISTIIKKAVERKOSTO
Maailman terveysjärjestö ei ole pystynyt osoittamaan, miksi sille pitäisi antaa valtuudet valvoa ja/tai käyttää maailmanlaajuista toimitusketju- ja logistiikkaverkostoa pandemiaan liittyvien tuotteiden saatavuuden valvomiseksi. Ks. 13 artikla.
ASIANOSAISTEN KONFERENSSI Maailman terveysjärjestö ei ole onnistunut osoittamaan, että on tarpeen perustaa jälleen uusi byrokratia (sopimuspuolten konferenssi), joka koostuu valitsemattomista, vastuuvapaista ja suurelta osin tuntemattomista byrokraateista. Tämä johtaa varmasti entistä suurempaan tuhlaukseen ja korruptioon kauan ennen kuin se auttaa ehkäisemään tulevia ”pandemioita”, valmistautumaan niihin tai vastaamaan niihin. Ks. 21-37 artikla.
PERUSTELTU ERIÄVÄ MIELIPIDE
Maailman terveysjärjestö ei ole onnistunut osoittamaan viisauttaan ja asiantuntemustaan ihmisten terveyden parantamisessa. Itse asiassa maailman ihmisten terveys on jatkuvasti heikentynyt. Maailman terveysjärjestö näyttää edelleen uskovan, että se tietää, mikä on parasta kaikille, vaikka se on osoittautunut niin kauhean vääräksi viimeisten viiden vuoden aikana. Suodattamattoman tiedon on annettava virrata useista lähteistä, mutta WHO pitää itseään erehtymättömänä terveysasioissa ja syrjäyttää yksittäisten miesten ja naisten todellisen auktoriteetin. Jotta sairauksien ehkäisyyn olisi mitään mahdollisuuksia, kaikkia on kannustettava ja mahdollistettava jakamaan avoimesti omia terveyskokemuksiaan, havaintojaan ja viisauttaan, ja meidät on valtuutettava ottamaan vastuu omasta terveydestään ja tekemään omia terveyspäätöksiä. Maailman terveysjärjestö EI saa päättää, mikä on totta. Ne EIVÄT omista tiedettä. Ks. johdanto nro 3.
Kansainvälisen terveyssäännöstön vuoden 2024 muutoksista käytyjen neuvottelujen aikana ei koskaan sallittu julkisia kommentteja, ja neuvottelut käytiin salassa viimeiseen mahdolliseen hetkeen asti, mikä on selvästi vastoin kansainvälisen terveyssäännöstön 55 artiklaa, jossa edellytetään neljän kuukauden ennakkoilmoitusta kaikista muutoksista, joita Maailman terveyskokous käsittelee.
Maailman terveyskokouksen viimeisenä päivänä (lauantaina 1. kesäkuuta 2024) myöhään illalla Maailman terveyskokous väitti ”hyväksyvänsä” useita muutoksia kansainvälisiin terveyssääntöihin.
Maailman terveysjärjestö ilmoitti 19. syyskuuta 2024 virallisesti muutoksista kansainvälisen terveyssäännöstön 196 osapuolelle.
Koska Iranin islamilainen tasavalta, Alankomaat, Uusi-Seelanti ja Slovakia HYLKÄSIVÄT sääntömuutokset 2022, niillä on 19. maaliskuuta 2026 asti aikaa hylätä sääntömuutokset virallisesti. Kaikilla muilla valtioilla on 19. heinäkuuta 2025 asti aikaa HYLÄTÄ sääntömuutokset.
Jäsenmaiden EI tarvitse perustella, miksi ne voivat päättää hylätä kansainvälisen terveyssäännöstön muutokset.
Alla on MINUN syitäni vaatia, että Yhdysvaltojen hallitus (ja kaikki 195 muuta sopimusvaltiota) HYLKÄÄ vuoden 2024 muutokset kansainvälisiin terveyssääntöihin kokonaisuudessaan.
Kannustan ihmisiä ympäri maailmaa kopioimaan alla olevat perusteluni, muokkaamaan niitä vastaamaan henkilökohtaisia mielipiteitänne ja jakamaan perusteluja virkamiehillenne. Kirjoita mielipiteesi alla olevaan kommenttiosioon ja jaa ajatuksesi maailman kanssa.
On selvää, että neuvottelujen tarkoituksena EI ollut arvioida perusihmisoikeuksien loukkauksia, huonoja päätöksiä ja tehtyjä virheitä, puhumattakaan viimeisten viiden vuoden aikana tehdyistä rikoksista. On monia, monia sääntömuutoksia, jotka olisi pitänyt hyväksyä, mutta joita ei hyväksytty.
On selvää, että näiden sääntömuutosten tarkoituksena EI ole parantaa meidän kansalaisten terveyttä. Miten voidaan väittää että pyritään ehkäisemään ”seuraavaa pandemiaa”, valmistautumaan siihen ja vastaamaan siihen paremmin, kun ei pystytä edes määrittelemään termejä ”pandemia”, ”ehkäisy”, ”valmius” ja ”reagointi”?
Ainoa asia, jota nämä sääntömuutokset parantavat, on yhä laajenevan farmaseuttisen hätäaputeollisuuskompleksin (PHEIC) tulevat voitot.
Vastustan kansainvälisen terveyssäännöstön (2005) vuoden 2024 muutoksia ja vaadin, että hallituksemme hylkää ne kokonaisuudessaan ennen 19. heinäkuuta 2024 kansainvälisen terveyssäännöstön 61 artiklan mukaisesti seuraavista syistä:
Huomaa, että nykyisessä IHR:ssä (2005): ”terveystoimenpide ei sisällä lainvalvonta- tai turvallisuustoimenpiteitä.”.
Artikla 1 – ”Pandemiahätätilan” määritelmä on niin epämääräinen, että se on merkityksetön. Sillä ei saavuteta mitään muuta kuin tarjotaan pääjohtajalle keino lietsoa tarpeetonta pelkoa maailmanlaajuisesti, mikä EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 1 – ”Olennaisten terveystuotteiden” määritelmän ei pitäisi sisältää solu- ja geenipohjaisia hoitomuotoja, ja siinä jätetään kokonaan huomiotta luonnonyrtit, ravintovalmisteet ja vaihtoehtoiset lääkkeet. Sen 13, 16, 17 ja 18 artiklassa sekä liitteessä 1 mainitaan, että se lähinnä takaa voitot lääketeollisuudelle (Pharmaceutical Hospital Emergency Industrial Complex, PHEIC) edullisempien, turvallisempien ja tehokkaampien luonnontuotteiden kustannuksella. Tämä EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 1 – Käsitteiden ”pandemia”, ”ennaltaehkäisy”, ”valmius”, ”reagointi”, ”turvallinen ja tehokas” ja ”rokote” määrittelemättä jättäminen EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 4 – Kahden eri termin käyttäminen määriteltäessä tapaa, jolla sopimusvaltiot kommunikoivat Maailman terveysjärjestön kanssa, on turhaa, tuhlausta ja suoraan sanottuna yksinkertaisesti typerää. Tätä sääntömuutosta ei yksinkertaisesti tarvita lainkaan, ja siksi se EI OLE HYVÄKSYTTÄVÄ.
Artikla 10 – Artiklan muutos sallii edelleen Maailman terveysjärjestön toimia hätätilanteissa salassa, ”kun kansanterveysriskin suuruusluokan vuoksi on perusteltua, että WHO jakaa muiden sopimusvaltioiden kanssa sen käytettävissä olevat tiedot tapahtumasta”. Salailu on vastenmielistä avoimessa ja oikeudenmukaisessa yhteiskunnassa. Tämä EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 12 – Koska ”pandemiahätätilan” määritelmä on riittämätön, toimivalta julistaa ”pandemiahätätila” on merkityksetön. Sillä ei saavuteta mitään muuta hyödyllistä kuin se, että pääjohtaja saa keinon herättää tarpeetonta pelkoa maailmanlaajuisesti. Uudesta määritelmästä huolimatta eriasteisten terveyshätätilanteiden julistamiskriteerit ovat nyt vain sekavammat. WHO:n pääjohtajalle annettavat valtuudet julistaa yksipuolisesti ”pandemiahätätila” kansainvälisesti merkittävän kansanterveydellisen hätätilan lisäksi ilman minkäänlaista valvontaa ja ilman hänen valtuuksiensa valvontaa tai tasapainottamista EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 13 – Kaikki tämän sääntömuutoksen kauniilta kuulostavat sanat peittävät alleen sen tosiasian, että Maailman terveysjärjestö toimii farmaseuttisen hätäaputeollisuuden (PHEIC) markkinointi- ja myynninedistämishaarana. Kuten sanotaan, ”pääjohtaja… jakaa sopimusvaltion kanssa tämän pyynnöstä tiettyyn merkitykselliseen terveydenhuollon tuotteeseen liittyvän tuotetiedoston, jonka valmistaja on toimittanut WHO:lle.” Maailman terveysjärjestö WHO:lla on erittäin kannattava karsintajärjestelmä. Tämä räikeän korruptoitunut kaverikapitalismin muoto EI OLE HYVÄKSYTTÄVÄÄ.
Artiklat 15, 16, 17 ja 18 – Käskemällä pääjohtajaa ”toimittamaan saatavilla olevat tiedot WHO:n koordinoimista mekanismeista, jotka koskevat asiaankuuluvien terveystuotteiden saatavuutta ja jakamista”, näihin artikloihin tehdyt muutokset vain edistävät Maailman terveysjärjestön karsinta- ja hätäluettelointimenettelyn rahankeruuta. Nämä sääntömuutokset EIVÄT OLE HYVÄSYTTÄVIÄ.
Artikla 18 – Artiklan muutoksessa säädetään, että ”WHO:n sopimusvaltioille antamissa suosituksissa on… otettava huomioon tarve… ylläpitää kansainvälisiä toimitusketjuja”. Vaikka tämä saattaa vaikuttaa hyödylliseltä, sitä on tarkasteltava ehdotettua ”pandemiasopimusta” koskevien neuvottelujen valossa, joissa Maailman terveysjärjestö saisi ”maailmanlaajuisen jakelu- ja logistiikkaverkoston” hallintaansa. Tämä peitelty vallan, valvonnan ja voiton tavoittelu EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 24.1(a), Artikla 24.1(b) and Liite 4.1(c) – Kuljetusyritysten pakottaminen soveltamaan ”terveystoimenpiteitä” aluksella ja matkustajien noustessa alukseen ja poistuessa aluksesta perusvapauksien vastaisesti EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 27 – Lisävaltuutus karanteenin asettamiseen ”epäillyille henkilöille, jotka eivät ole sairaita”, loukkaa kammottavalla tavalla perusoikeutta vapauteen ja rikkoo suoraan ihmisoikeussopimuksen (2005) 3 artiklaa. Tämä totalitaarinen ylilyönti sisältyy myös 1, 18, 27, 31, 32 ja 40 artiklaan sekä liitteisiin 1, 7 ja 8. Ihmisten perusteeton karanteeniin asettaminen on ehdottomasti ja täysin EI HYVÄKSYTTÄVÄÄ.
Artikla 35, Liite 6.4 ja Liite 6.8 – Maailman terveysjärjestölle ei saa antaa valtuuksia ”kehittää ja tarvittaessa päivittää teknisiä ohjeita, mukaan lukien terveysasiakirjojen myöntämiseen ja aitouden varmistamiseen liittyvät eritelmät tai standardit”. Pelkästään kaikenlaisen ”terveysasiakirjan” vaatiminen loukkaa yksityisyyden suojaa koskevaa perusoikeutta ja selvästikään EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 43 – WGIHR:n olisi pitänyt pyrkiä lisäämään avoimuutta, mutta tämä sääntömuutos johtaisi täsmälleen päinvastaiseen, sillä siinä vaaditaan, että ”kuulemisen aikana jaetut tiedot on pidettävä luottamuksellisina”. Salassapito on vastenmielistä avoimessa ja oikeudenmukaisessa yhteiskunnassa. Tämä EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 44 – Tämä muutos edellyttää, että ”sopimusvaltiot… ylläpitävät tai lisäävät tarvittaessa kotimaista rahoitusta ja tekevät yhteistyötä… kestävän rahoituksen vahvistamiseksi näiden sääntöjen täytäntöönpanon tukemiseksi”. KUINKA PALJON TÄMÄ TULEE MAKSAMAAN? Tämä toistaiseksi voimassa oleva sopimus, jolla jatketaan rahan haaskaamista farmaseuttiseen hätäaputeollisuuteen, osoittaa, etteivät neuvottelijat ole oppineet mitään viimeisten viiden vuoden aikana. Tämä EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 44(bis) – Maailman terveysjärjestön perussäännön 21 artiklassa ei ole määräystä kansainvälisiin terveyssääntöihin sisällytettävästä ”koordinoivasta rahoitusmekanismista”. Tällainen ”mekanismi” ei kuulu Maailman terveysjärjestön perustuslaillisiin toimivaltuuksiin, eikä sitä PITÄISI sisällyttää kansainvälisiin terveyssääntöihin. Huomioikaa kansainvälisen terveyssäännöstön muutoskomitean loppuraportin sivulla 71 oleva suositus: ”Komitea toteaa, että 44 artiklan mukaan WHO:lla on jo nyt tehtävänä yhteistyössä sopimusvaltioiden kanssa hankkia taloudellisia resursseja, ja varoittaa luomasta WHO:lle nimenomaista rahoitustehtävää säännöissä.” Tämä ei ole ainoastaan perustuslain vastaista, vaan myös EI HYVÄKSYTTÄVÄÄ. https://apps.who.int/gb/wgihr/pdf_files/wgihr2/A_WGIHR2_5-en.pdf
Artikla 44(bis) – Ei voida määritellä ”koordinoivan rahoitusmekanismin” yksityiskohtia, kun samalla valtuutetaan epädemokraattiset, ei-kenellekään-vastuulliset ja tuntemattomat tulevat byrokraatit valvomaan ”mekanismia”, ei määritellä, kuinka paljon tämä tulee maksamaan, ei vaadita täyttä avoimuutta ja julkisteta täydellistä tarkastusketjua eikä varmisteta, että eturistiriidat estetään, ja mitkään nämä seikat EIVÄT OLE HYVÄKSYTTÄVIÄ.
Artikla 44(bis) – Kuinka paljon rahaa kansakuntamme aikoo vapaaehtoisesti lahjoittaa erittäin epämääräiselle ”koordinoivalle rahoitusmekanismille”? Meillä kansalla ei ole minkäänlaista määräysvaltaa siihen, kuka nämä rahat saa, emmekä voi päättää, miten ne käytetään. Miten me koskaan saamme tietää, onko menoista ollut mitään hyötyä? Mitkä ovat ne mittarit ja analyysimenetelmät, joiden avulla kukaan voisi koskaan määrittää, onko rahojemme käyttämisellä saavutettu mitään muuta kuin se, että saajat ovat tulleet entistä rikkaammiksi? Tämä EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 44(bis) 2(e) – ”Rahoituksen koordinointimekanismi” antaa todennäköisesti rahoituseliitin valitsemattomille välittäjille mahdollisuuden vaikuttaa ja valvoa tapaa, jolla rahaa tarjotaan ja käytetään. Tämä ei ole menetelmä, jolla terveyttä parannetaan. Tämä on vain peitetarina heidän varallisuutensa jatkuvalle laajentamiselle. Tämä EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 44(bis) 2(e) – Koordinoivalle rahoitusmekanismille annetaan valtuudet käyttää vapaaehtoisia rahallisia avustuksia järjestöjen hyväksi”. Tämä on niin ilmeinen esimerkki korruptoituneesta kaverikapitalismista pahimmillaan, että se EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 45 – Se, että ”sopimusvaltiot voivat käsitellä ja luovuttaa henkilötietoja”, EI OLE HYVÄKSYTTÄVÄÄ.
Artikla 54(bis) Sopimusvaltioiden kansainvälisen ihmisoikeussopimuksen täytäntöönpanoa käsittelevän komitean perustaminen (2005) ”koordinoivan rahoitusmekanismin” ”tehokkaan täytäntöönpanon helpottamiseksi” sekä alakomitean perustaminen ”teknisten neuvojen antamiseksi” on jälleen yksi esimerkki turhasta ja tuhlailevasta byrokratiasta, jota EI VOI HYVÄKSYÄ.
Liite 1.2(c)(i) ja Liite 1.3(b) Jäsenvaltioiden ohjaaminen kehittämään, vahvistamaan ja ylläpitämään keskeisiä valvontakapasiteettejaan on rajoitettava soveltamisalaltaan yksilön oikeuksien suojelemiseksi. Jatkuva lisääntyvä yksityisyyteemme ja perusvapauksiimme kohdistuva hyökkäys EI OLE HYVÄKSYTTÄVÄÄ.
Liite 1.2(c) ja Liite 1.3(i) – Jos jäsenvaltioita ohjataan kehittämään, vahvistamaan ja ylläpitämään keskeisiä valmiuksia väärän tiedon ja disinformaation torjumiseksi, on vaarana, että sananvapauden perusoikeutta loukataan. Tämän ”valvonnan” on heijastuttava ainoastaan hallituksen velvollisuuteen antaa tarkkaa tietoa yleisölle, eikä sitä saa millään tavoin käyttää julkisen keskustelun sensuroimiseen, mikä täysin ja kiistatta EI OLE HYVÄKSYTTÄVÄÄ.
Liite 2 – On tunnustettava, että WHO myöntää, että poistaessaan ”villityyppisen” polioviruksen WHO myöntää, että rokotteista peräisin olevasta polioviruksesta on tullut maailmanlaajuinen terveysongelma, joka on itse aiheutettu. Tautien massiivinen iatrogeeninen aiheuttaminen juuri niillä hoidoilla, joiden väitetään ehkäisevän tällaisia tauteja (”pandemiaan liittyvät terveystuotteet”), on keskeinen syy siihen, miksi Maailman terveysjärjestön toimet yleensä ja erityisesti kansainvälisiin terveyssääntöihin vuonna 2024 tehdyt muutokset EIVÄT OLE HYVÄKSYTTÄVIÄ.
Liite 6 – Mahdollisuus siihen, että ”allekirjoittamaan kykenemättömälle henkilölle” annetaan ”rokotus” ilman hänen suostumustaan ja että ”huoltajan on allekirjoitettava todistus hänen puolestaan”, avaa mahdollisuuden valtavaan vallan väärinkäyttöön, ja se EI OLE HYVÄKSYTTÄVÄÄ.
VAADIN, että kansainvälisen terveyssäännöstön vuoden 2024 muutokset hylätään kokonaisuudessaan.
Tässä katsauksessa pyritään käsittelemään Pfizer/BioNTech C4591001 -tutkimuksen tietojen tarkastelussa esiin tulleita merkittäviä poikkeamia ja ristiriitaisuuksia, joilla voi olla syvällisiä vaikutuksia yleisön luottamukseen ja sääntelynormeihin, jos niitä ei tutkita asianmukaisesti ja avoimesti.
Ilmiantajatodistukset
Ventavia Research Groupin entinen aluejohtaja Brook Jackson raportoi järjestelmällisistä ongelmista, kuten asianmukaisen tietoon perustuvan suostumuksen puuttumisesta, kelvottomien osallistujien rekisteröinnistä, tietojen väärentämisestä ja säännösten noudattamatta jättämisestä. Huolimatta siitä, että FDA:lle ilmoitettiin näistä huolenaiheista, niihin ei puututtu asianmukaisesti, eikä kriittisiä toimipaikkoja tarkastettu, mikä herättää kysymyksiä viranomaisvalvonnasta.
Augusto Roux’n tapaus
Tohtori Augusto Roux, joka osallistui tutkimukseen Argentiinassa, koki vakavia haittavaikutuksia rokotteen saamisen jälkeen, mukaan lukien sydänpussitulehdus, joka alun perin luokiteltiin sponsorin pyynnöstä virheellisesti mahdolliseksi COVID-19-tapaukseksi. Hänen haittavaikutusilmoituksensa oli puutteellisesti dokumentoitu, ja hänen oireitaan yritettiin luokitella uudelleen. Roux’n tapaus osoittaa, että yleisiä terveyssääntöjä on rikottu vakavasti, ja Argentiinassa on meneillään rikostutkinta hänen todistamistaan tapahtumista.
Satunnaistamisluvuissa esiintyvät poikkeamat
Kahden tutkijan 26. marraskuuta 2020 ja 29. maaliskuuta 2021 tuottamien tiedostojen analyysi paljasti selittämättömiä ristiriitaisuuksia satunnaistettujen koehenkilöiden määrässä. Esimerkiksi Argentiinassa sijaitsevassa tutkimuskohteessa 1231/4444 havaittiin vähenemistä 5776 koehenkilöstä 5615 koehenkilöön, mikä tarkoittaa 161 koehenkilön ”satunnaistamiskatoa”, mitä ei voida selittää koehenkilöiden siirtymisellä tutkimuskohteiden välillä tai alle 16-vuotiaiden koehenkilöiden rekrytoinnilla. Kaiken kaikkiaan 1203 koehenkilöä ”katosi satunnaistamisessa” 108:ssa 153:sta tutkimuspaikasta, mikä kertoo merkittävästä poikkeavuudesta.
Puuttuvat kohdetunnisteet
Tutkimushenkilöiden tunnisteissa havaittiin poikkeavuuksia, ja 301 puuttuvan tunnisteen määrä vaikutti suhteettomasti tiettyihin tutkimuspaikkoihin, erityisesti Argentiinassa. Tämän ongelman tutkiminen viittaa siihen, että tietojen käsittelyssä ei ole kyse satunnaisuudesta, mikä voisi viitata siihen, että koehenkilöiden tietoja on poistettu tarkoituksellisesti.
Kuolemantapausten ilmoittaminen myöhässä
Michels et al. ja Jeyanthi Kunadhasanin Australian Therapeutic Goods Administration (TGA) kanssa käymässä kirjeenvaihdossa korostetaan kuolemantapausten viivästyneen ilmoittamisen merkitystä EUA-luvuissa (Emergency Use Authorization). New England Journal of Medicine -lehdessä julkaistussa Polackin ym. tutkimuksessa raportoitiin kuudesta kuolemantapauksesta, kun taas Pfizerin sisäisissä tiedoissa oli jo kahdeksan kuolemantapausta, joista kahta BNT162b2-haaran kuolemantapausta ei julkistettu. Tällaiset viivästykset ja julkistamatta jättämiset, erityisesti sydäntapahtumiin johtaneiden kuolemantapausten osalta, herättävät vakavia huolenaiheita avoimuudesta ja mahdollisista yleisten toimintaohjeiden rikkomisista.
Protokollapoikkeamiin liittyvät sääntöjenvastaisuudet
Ilman sokkotarkastelua kirjatut protokollapoikkeamat, jotka ovat vastoin tavanomaisia kliinisten tutkimusten käytäntöjä, osoittivat merkittäviä epäsuhtaisuuksia hoitoryhmissä. Merkittäviä poikkeamia olivat muun muassa tutkimussuunnitelmassa määriteltyjen toimenpiteiden epäasianmukainen suorittaminen, virtsan raskaustestien tekemättä jättäminen ja muiden tutkimukseen kuulumattomien koronavirusrokotteiden saaminen, mikä viittaa siihen, että osallistujia itseään ei oltu sokkoutettu, ja tutkimuspaikan henkilökuntaa kohdeltiin lisäksi epäasianmukaisesti.
Ilmoittamattomat haittatapahtumat
Havaittiin tapauksia, joissa haittavaikutuksista ilmoitettiin liian vähän, kuten tapaus, jossa ”rintakipua” ei kirjattu haittavaikutuslokiin, vaan se kirjattiin vasta tapausraporttilomakkeisiin myöhemmän vakavan haittatapahtuman (SAE) vuoksi. Toinen esimerkki koski vakavan sydänpussitulehduksen virheellistä luokittelua COVID-19-sairaudeksi, mikä osoitti hyvien kliinisten käytäntöjen rikkomisen.
Haittavaikutusten uudelleenkelpuutus
Augusto Roux’n todistus paljastaa, että protokollan heikkouksia hyväksikäytettiin järjestelmällisesti, mikä johtaa siihen, että haittavaikutukset luokitellaan laajalti uudelleen COVID-19-oireiksi. AESPID-tietojen analyysi osoittaa, että ainakin 1209 haittavaikutusta 767 koehenkilön kohdalla luokiteltiin uudelleen vaikuttaen teho-, turvallisuus- ja immunogeenisuustuloksiin. Tämä uudelleenkelpuutusprosessi vaikuttaa tarkoitukselliselta manipuloinnilta haittavaikutusten salaamiseksi turvallisuusanalyysissä, mistä on osoituksena FDA:lle toimitettujen CRF-tiedotteiden suuri osuus asianomaisten koehenkilöiden joukossa.
Lisänäyttöä tietojen manipuloinnista
Haittavaikutusten kirjaamisessa havaittiin muita poikkeamia. Tietojenkäsittelylomakkeiden manuaalisissa tarkasteluissa havaittiin ristiriitaisuuksia, kuten kirjaamattomia haittavaikutuksia ja uudelleen luokiteltuja tai poistettuja tapahtumia. Tämä sisältää merkittävän alikirjaamisen ja CRF-asiakirjojen mahdollisen muuttamisen, mikä rikkoo yleisiä hoitokäytäntöjä ja mahdollisesti Yhdysvaltain ja kansainvälisiä säännöksiä.
Prosessin 2 virheellinen representaatio ja huolenaiheet
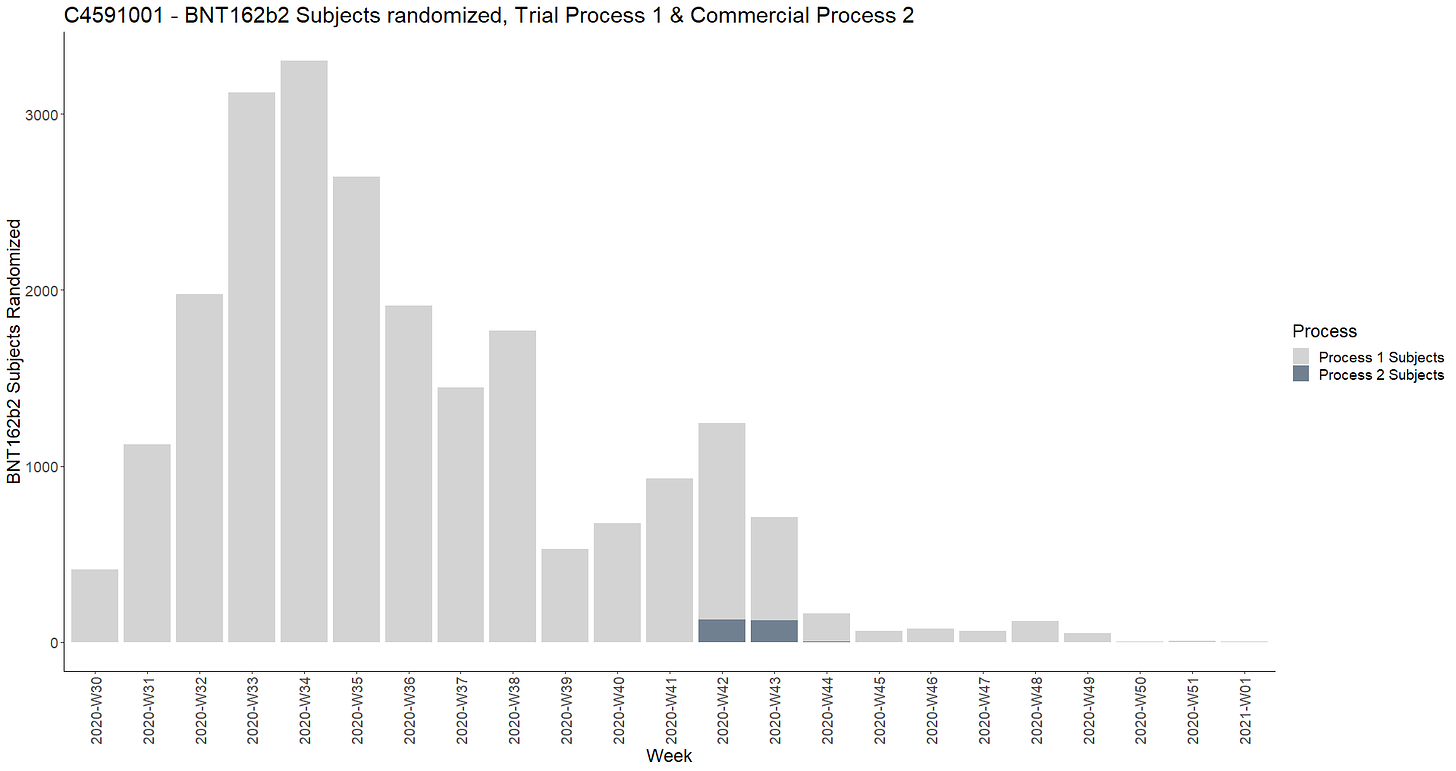
Pfizer/BioNTech käytti COVID-19-rokotetta kehittäessään kahta eri valmistusmenetelmää: ”Prosessi 1” suurimmassa osassa kliinisiä tutkimuksia ja ‘prosessi 2’ kaupallisessa tuotannossa, jota testattiin vain 252 vastaanottajalla. Prosessissa 1 käytettiin PCR-monistusta DNA-mallin tuottamiseen, kun taas prosessissa 2 käytettiin linearisoitua plasmidi-DNA:ta, jota kasvatettiin E. coli -bakteerissa, sekä muita tuotantoa lisääviä muutoksia. FDA:n, EMA:n, PMDA:n ja TGA:n sääntelyasiakirjat vahvistavat nämä erot ja niiden käytön kliinisissä ja kaupallisissa toimituksissa.
Suunnitellun vertailututkimuksen tarkoituksena oli arvioida turvallisuutta ja immunogeenisuutta 16-55-vuotiailla osallistujilla, mutta sitä ei lopulta toteutettu. Haittavaikutusraporttien analyysi osoittaa, että prosessien välillä on merkittäviä eroja, erityisesti prosessin 2 vastaanottajilla esiintyi enemmän haittavaikutuksia, kuten lymfadenopatiaa ja menorragiaa. Useat havainnot viittaavat siihen, että prosessien 1 ja 2 väliset valmistusmuutokset ovat vaikuttaneet rokotteen turvallisuusprofiiliin.
Johdanto
COVID-19-rokotteen kehittämisen ja hätätilaluvan (EUA) myöntämisen ennennäkemätön nopeus johti nopeutettuihin tarkistusprosesseihin. Tiukka post-hoc -analyysi on olennaisen tärkeä sen varmistamiseksi, että kaikki tiedot kerättiin, analysoitiin ja raportoitiin korkeimpien tieteellisten standardien mukaisesti. Tämä on ratkaisevan tärkeää tehokkaan markkinoilletuonnin jälkivalvonnan kannalta, sillä tarkat tutkimustiedot ovat olennaisen tärkeitä sellaisten pitkäaikaisvaikutusten tai harvinaisten haittatapahtumien tunnistamisessa, joita ei ehkä ole havaittu alkuperäisten tutkimusten aikana. Virheelliset perustiedot voivat haitata markkinoille tulon jälkeistä seurantaa ja vaarantaa potilasturvallisuuden. Kliinisen tutkimuksen eettiset normit edellyttävät tietojen raportoinnin avoimuutta ja tarkkuutta. Nykyiset puutteet ja avoimuuden puute C4591001-tutkimustiedoissa rikkovat eettisiä periaatteita, kuten tietoon perustuvaa suostumusta, ja ovat mahdollisesti vastoin velvollisuutta olla aiheuttamatta haittaa, jos riski/hyöty on esitetty väärin.
FDA suoritti tarkastelunsa 20. marraskuuta 2020 ja 11. joulukuuta 2020 välisenä aikana, ja tuloksena oli yllättävän lyhyt 57-sivuinen muistio [1]. Tarkastelun vakavuus on asetettu kyseenalaiseksi [2]. Avoimuuslupauksista huolimatta näyttöä useista analyytikkojen suorittamista tarkistuksista, kuten Peter Marksin väittämistä sähköpostiviesteistä, joita olisi vaihdettu niiden data-analyytikkojen välillä, jotka olisivat arvioineet kriittisesti tietoja, ei ole saatavilla. Koska olemme jo yli vuoden ajan etsineet vastauksia olennaisiin tietojen eheyttä koskeviin kysymyksiin, näillä kirjoittajilla on hyvät mahdollisuudet tietää, kuinka huolellisesti Marksin osasto käsittelee näitä huolenaiheita. Muut sääntelyelimet, kuten Ranskan Agence Nationale de Sécurité des Médicaments et des produits de Santé (ANSM) ja Australian Therapeutic Goods Administration, eivät ole toistaiseksi pystyneet vastaamaan asianmukaisesti esitettyihin huolenaiheisiin.
Kun otetaan huomioon välittömät todistajanlausunnot, joissa kuvataan hyvien kliinisten tutkimuskäytäntöjen vakavia rikkomisia, ja tosiseikat, jotka osoittavat, kuinka laajoja väärinkäytöksiä tässä tutkimuksessa esiintyi, on kiireellisesti suoritettava osallistuvien tutkimuspaikkojen ja tiedonhallinnasta vastaavien kliinisten tutkimusorganisaatioiden (CRO) kattava ja avoin tarkastus. Kirjoittajat toivovat, että yleisö hyödyntää tätä toistettavissa olevaa näyttöä, jotta asia saataisiin poliittisten päättäjien tietoisuuteen, ja oikeusviranomaisten on pysyttävä toimettomina.
Tässä kertomuksessa esitetyt tosiseikat perustuvat julkisiin asiakirjoihin, jotka on saatu tiedonvälityksen vapautta koskevien pyyntöjen (FOI) ja oikeudenkäyntien kautta. Merkittävä osa näistä asiakirjoista on peräisin Texasin tuomioistuimen määräyksestä [3] Public Health & Medical Professionals for Transparency (PHMPT) [4] -järjestön aloittamassa menettelyssä, joka mahdollisti sponsoreiden FDA:lle toimittamien tietojen julkaisemisen biologista lupahakemusta (BLA) varten.
Kirjoittajat
Tämä raportti on seuraavien kirjoittajien työn synteesi ja yhteistyön tulos:
Josh Guetzkow, PhD, Vanhempi luennoitsija Jerusalemin heprealaisessa yliopistossa. (Twitter, Substack).
Augusto Roux, PhD, lakimies, Buenos Airesin yliopisto, kokeeseen osallistuja, ilmiantaja (Twitter)
Huolestunut amyloidoosi (anonyymi), kliininen tutkija (Twitter, Substack)
OpenVAET (anonyymi), Rikostekninen analyytikko ja data-analyytikko (Twitter, Substack)
Ennakoimamme elementit voidaan tarkistaa riippumattomasti ja käyttää vapaasti. Jos koetta varten tarvitaan allekirjoitettua valaehtoista todistusta, ota meihin yhteyttä kommenttien kautta.
Menetelmä
Viittaukset kaikkiin käytettyihin asiakirjoihin sekä [5] koodi, jota tarvitaan kaikkien edistyneiden lukujen ja kaavioiden jäljentämiseen, ovat mukana.
Latasimme [6], poimimme ja luokittelimme [7] PHMPT:n [8] kautta tällä hetkellä saatavilla olevat tiedot. Jos lähteitä tarvitaan, ne ilmoitetaan alaviitteissä.
Tutkimuksen yleiskatsaus ja demografiset tiedot
Kliinisellä tutkimuksella oli kaksi päätavoitetta:
tuotteen turvallisuus, joka esitetään positiivisen riski-hyötysuhdeprofiilin avulla (toisin sanoen ”säästää enemmän ihmisiä kuin se voi vahingoittaa”)
tuotteen teho, jolla estää oireinen COVID-19-tauti, joka on vahvistettu PCR-testillä FDA:n vaatimusten mukaisesti.
Nämä vaiheet oli suoritettava, jotta saatiin hätäkäyttölupa (EUA). Pfizer ja BioNTech olivat ensimmäiset kilpailevista lääkealan konserneista, jotka ilmoittivat — lehdistötiedotteella 9. marraskuuta 2020 — että nämä tavoitteet oli saavutettu.
EUA:ta sovellettiin 20. marraskuuta 20209 sen jälkeen, kun tiedot oli analysoitu, ja tiedonkeruun päättymispäivä (cut-off) oli 14. marraskuuta 2020. Tämän jälkeen tavoitteena oli saada BLA — tavoite saavutettiin 23. elokuuta 2021 [10] — sen jälkeen, kun hakemus oli jätetty, jonka tietojen rajauspäivä oli 13. maaliskuuta 2021.
Kliinisten lääketutkimusten tietokantaan on rekisteröity yhteensä 48 091 yksilöllistä koehenkilötunnusta, jotka 153 tutkimuspaikkaa seuloi 29. huhtikuuta 2020 ja 12. tammikuuta 2021 välisenä aikana [11].
Tutkimuksessa kullekin tutkimuspaikalle annettiin nelinumeroinen tunniste, joka alkoi numerosta 1001. Yksi tutkimuskohteista, Dr. Mayor Cirujanon sotilaskeskussairaala Argentiinassa, jaettiin kahteen tunnisteeseen, 1231 ja 4444 (virtuaalinen viite [12]). Tutkimuspaikkojen nimet ja osoitteet sekä kunkin tutkimuspaikan päätutkijan henkilöllisyys esitetään yhdessä FDA:lle toimitetussa asiakirjassa [13].
Koehenkilöt rekrytoitiin 10 viikon aikana vaiheen 1 osalta ja 22 viikon aikana vaiheen 2-3 osalta. Seuraavassa kaaviossa esitetään viikoittainen rekrytointi [14].
Koehenkilöiden maantieteelliset koordinaatit yhdistettiin manuaalisesti JSON-tiedostoon [15], joka sisälsi leveys- ja pituusasteet. Kullekin maalle laadittiin yhteenveto suoritetuista rekrytoinneista [16] sekä alla oleva kartta koehenkilöittäin [17].
Tutkimus, joka esiteltiin seuraavasti: ”Plasebokontrolloitu, sokkoutettu tarkkailija, joka osoitti turvallisuuden ja tehon”
Kliininen tutkimus esiteltiin yleisölle ”vaiheen 1/2/3 lumelääkekontrolloituna, satunnaistettuna, sokkoutettuna, annosmittaustutkimuksena SARS-CoV-2 RNA-rokotekandidaattien turvallisuuden, siedettävyyden, immunogeenisuuden ja mahdollisen tehon arvioimiseksi COVID-19-tautia vastaan terveillä henkilöillä”. [18]
Vaiheiden 1 ja 2-3 koehenkilöille tehtiin erilaisia mittauksia (spesifiset neutraloivat vasta-aineet (N-Binding), PCR-testit (PCR), epi:n S1-alayksikölle ja reseptoria sitovalle domeenille (RBD) spesifinen immunoglobuliini G jne.) sen selvittämiseksi, olivatko he saaneet COVIDin ja miten he reagoivat tuotteeseen.
Tehoa mitattiin tuotteen kyvyllä ehkäistä vahvistettuja COVID-19-tapauksia, ja se perustui kahteen ensisijaiseen päätetapahtumaan. Ensisijainen tehokkuustavoite oli estää oireiset laboratoriossa vahvistetut COVID-19-tapaukset vähintään 7 päivää toisen annoksen jälkeen osallistujilla, joilla ei ollut serologista tai virologista näyttöä aiemmasta SARS-CoV-2-infektiosta, ennen rokotusohjelmaa ja sen aikana. Toissijaisena tavoitteena oli arvioida rokotteen tehoa vakavia COVID-19-tapauksia vastaan.
Turvallisuustavoitteisiin kuului paikallisten reaktioiden, systeemisten tapahtumien ja kuumetta alentavien lääkkeiden/kipulääkkeiden käytön arviointi päivästä 1 päivään 7 kunkin annoksen jälkeen osajoukolla osallistujista. Lisäksi tutkimuksessa pyrittiin seuraamaan ei-toivottuja, ei-vakavia haittatapahtumia ensimmäisestä annoksesta kuukauden kuluttua toisesta annoksesta kaikilla osallistujilla, vakavia haittatapahtumia ensimmäisestä annoksesta kuuden kuukauden kuluttua toisesta annoksesta kaikilla osallistujilla sekä kuolemantapauksia ja niihin liittyviä vakavia haittatapahtumia ensimmäisestä annoksesta tutkimuksen loppuun kaikilla osallistujilla. [19]
Vaiheen 1 epäjohdonmukaiset päivämäärät
Kahden vaiheen 1 tuloksista raportoivan tutkimuksen [20,21] mukaan vaihe 1 aloitettiin 4. toukokuuta 2020, ja rekrytointi (seulonta) jatkuisi 22. kesäkuuta 2020 asti.
Nämä päivämäärät ovat virheellisiä, ja seulonta tapahtui 29. huhtikuuta 2020 ja 29. kesäkuuta 2020 välisenä aikana [22].
Vaihe 1 – Testatut tuotteet ja demografiset näkökohdat
Vaiheen 1 seulontaan valittiin 332 koehenkilöä. 83 ei täyttänyt seulontaehtoja, ja 54:ää ei määritetty hoitoryhmään. Vaiheessa 1 testattiin annostusta ja ensisijaisia turvallisuuskysymyksiä 15 koehenkilön kohorteissa (12:lle annettiin hoitoa ja 3:lle plaseboa). Alun perin testattaviksi suunnitellut hoidot olivat:
BNT162a1 (RNA-LNP-rokote, joka käyttää uRNA:ta ja koodaa RBD:tä): 3 μg, 10 μg, 30 μg
BNT162b1 (BNT162 RNA-LNP-rokote, jossa käytetään modRNA:ta ja joka koodaa RBD:tä): 10 μg, 30 μg, 100 μg
BNT162b2 (BNT162 RNA-LNP-rokote, jossa käytetään modRNA:ta ja joka koodaa P2 S:ää): 10 μg, 30 μg, 100 μg
BNT162c2 (BNT162 RNA-LNP-rokote, jossa käytetään saRNA:ta ja joka koodaa RBD:tä): 3 μg, 10 μg, 30 μg.
Muiden koehenkilöiden oli määrä saada toinen annos 22 päivää annoksen 1 jälkeen – itse asiassa 19-23 päivän [23] kuluttua annoksesta 1. Tämä aikaikkuna olisi EUA:n aikaan ja ilman asianmukaista muutosta tutkimussuunnitelmaan – joka vain mainittiin tilastollisessa analyysisuunnitelmassa – muuttunut 19-42 päiväksi [24].
Vaihe 1 toteutettiin neljässä kohteessa. Ainoastaan Yhdysvalloissa sijaitsevat kohteet 1001, 1002, 1003 ja 1007 olivat mukana [25] — ne on esitetty alla olevassa kartassa [26].
Testattujen tuotteiden määrä oli pienempi kuin alun perin oli suunniteltu:
24 koehenkilöä sai BNT162b1:tä (10 mcg)
12 koehenkilöä sai BNT162b1:tä (20 mcg)
24 koehenkilöä sai BNT162b1:tä (30 mcg)
24 koehenkilöä sai BNT162b2:ta (10 mcg)
24 koehenkilöä sai BNT162b2:ta (20 mcg)
24 koehenkilöä sai BNT162b2:ta (30 mcg)
12 koehenkilöä sai BNT162b1-annoksen (100 mcg), jota seurasi BNT162b1-annos (10 mcg)
39 koehenkilöä sai lumelääkettä
BNT162a1:tä ja BNT162c2:ta ei testattu. Vaiheeseen 1 suunniteltujen koehenkilöiden määrä muuttui toistuvasti [27], kun vaihe 1 oli käynnissä:
840:stä, 17. huhtikuuta 2020, 420:een, 11. kesäkuuta 2020
420:sta 630:een 1. heinäkuuta 2020
630:sta 195:een 24. heinäkuuta 2020.
Vaiheen 1 koehenkilöiden kulku
Tietoon perustuvassa suostumuslomakkeessa [28] annetaan yksityiskohtaiset tiedot koehenkilöiden matkasta vaiheen 1 tutkimuksessa, johon sisältyi yhteensä 10 suunniteltua käyntiä.
Ensimmäisellä tutkimuskäynnillä koehenkilölle tehtiin laaja testisarja, johon kuului myös vasta-ainetasojen mittaaminen sen varmistamiseksi, ettei hän ollut saanut COVID-19-tartuntaa ennen tutkimukseen osallistumista. Myös koehenkilön sairaushistoria käytiin läpi, ja hänen todettiin olevan sopiva osallistumaan tutkimukseen. Tämän seulontaprosessin jälkeen koehenkilö satunnaistettiin ja hänelle annettiin joko annos lumelääkettä tai aktiivista valmistetta.
Seuraavana päivänä, toisella käynnillä, koehenkilön tila vahvistettiin, ja testejä tehtiin vähemmän. Tämä oli ainoa käynti, jossa tutkittavaa ei testattu vasta-aineiden varalta.
Seuraavat käynnit tapahtuivat säännöllisin väliajoin. Kolmas käynti tapahtui viikon kuluttua ensimmäisestä annoksesta, ja neljäs käynti tapahtui toisen annoksen antamisen yhteydessä, joka annettiin 19-23 päivää ensimmäisen annoksen jälkeen. Viides ja kuudes käynti tehtiin viikon ja kahden viikon kuluttua toisesta annoksesta. Seitsemäs käynti tapahtui kuukauden kuluttua toisesta annoksesta, ja kahdeksas käynti oli suunniteltu tehtäväksi kuusi kuukautta myöhemmin. Yhdeksäs käynti oli suunniteltu tehtäväksi vuoden kuluttua toisesta annoksesta, ja kymmenes ja viimeinen käynti oli tarkoitus tehdä kahden vuoden kuluttua toisesta annoksesta.
BNT162b2 100 μg:n koehenkilöt määrättiin erityiseen ”annosteluohjelmaan”, jossa toinen 10 μg:n annos annettiin 85-105 päivää ensimmäisen annoksen jälkeen. Julkisesti saatavilla olevissa pöytäkirjaversioissa ei ole missään dokumentoitu, miksi 100 μg:n koehenkilöitä kohdeltiin näin erityiskohteluun, vaikka tämän olisi pitänyt olla selvää.
Käynnit, joiden vasta-ainemittaukset on säilytetty 13. maaliskuuta 2021 päättymispäivänä vaiheen 1 koehenkilöiden osalta, ovat käynnit 1-8 [29].
Poikkeavuudet vaiheen 1 vasta-ainemittauksissa
Osa koehenkilöiden vaiheen 1 aikana tekemistä vasta-ainemittauksista esitetään Edward Walshin ym. aiemmin mainitussa tutkimuksessa ”Safety and Immunogenicity of Two RNA-Based Covid-19 Vaccine Candidates” [30].
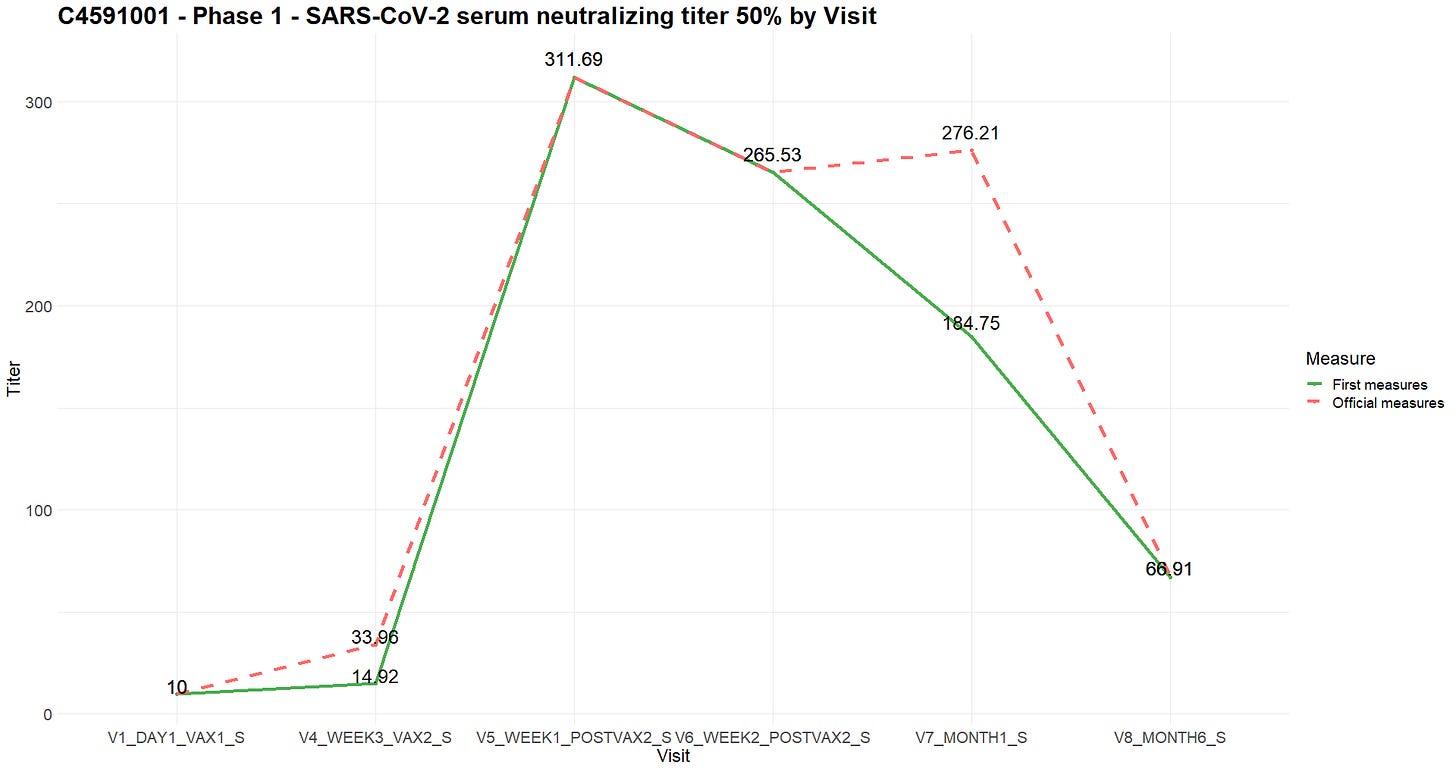
ADVA:n tiedostossa, joka sisältää näiden testien tulokset, on 115 eroavaisuutta [31] samasta koehenkilöstä, saman käynnin aikana, samana päivänä ja saman testin aikana tehtyjen mittausten välillä. Ristiriitatapauksissa pidettiin useimmiten voimassa korkeampi arvo. Vaikka analyysitietojen tarkastajan oppaassa (ADRG [32]) mainitaan tämä poikkeama, siinä ei esitetä syytä siihen. Asiakirjassa, jossa luetellaan analyysimenetelmät [33], on kaksi mNeongreen-viruksen neutralisaatiomääritystä, jotka eroavat toisistaan siten, että toisessa on määritysraja (alaraja ja yläraja pienimmälle ja suurimmalle mitattavissa olevalle titterille). Asiakirjat VR-MQR-10214 [34] ja VR-MVR-10083 [35] ovat ”Qualification” ja ”Method Validation of the SARS-CoV-2 mNeonGreen Virus Microneutralization Assay”, ja niiden toimittamispäivät ovat 18. elokuuta 2020 ja 9. helmikuuta 2021. Vaikka näyttääkin siltä, että uusintatestien jälkeiset erot johtuvat ”validoiduista” neutralisaatiomäärityksen parametreista, kuulemamme asiantuntijat eivät pystyneet selittämään, miten samasta koehenkilöstä samana päivänä otetut näytteet voisivat tuottaa näin merkittäviä eroja mittauksissa – mikä herättää mahdollisuuden, että testit, joiden tulokset olivat ”pettymys”, oli ”uusittu” korvaamalla viallisista koehenkilöistä otetut näytteet näytteillä, joiden vasta-ainepitoisuudet olivat tunnetusti korkeat. Jos menetelmän muutos olisi pätevä, se herättäisi joka tapauksessa kysymyksiä aiempien mittausten pätevyydestä.
Esimerkkinä alla oleva kaavio havainnollistaa ”SARS-CoV-2-seerumin neutraloiva titteri 50 (titteri) — virusneutralointimääritys” -mittausten eroja, kun verrataan ensimmäisten tehtyjen mittausten keskiarvoa ja jatkuvien mittausten keskiarvoa.
Vaiheen 2-3 koehenkilöiden kulku
Tietoon perustuvassa suostumuslomakkeessa annetaan yksityiskohtaiset tiedot koehenkilöiden matkasta vaiheen 2-3 tutkimuksessa [36], johon kuului yhteensä kuusi suunniteltua käyntiä.
Ensimmäisellä käyntikerralla koehenkilölle tehtiin pitkä luettelo testejä, vaikkakin vähemmän kuin vaiheen 1 koehenkilöiltä vaadittiin. Näihin kuului muun muassa koehenkilön vasta-ainetasojen mittaaminen sen varmistamiseksi, ettei hän ollut saanut COVID-19-tartuntaa ennen tutkimukseen osallistumista. Tutkittavan sairaushistoria käytiin läpi, ja hänen todettiin olevan sopiva osallistumaan tutkimukseen. Tämän jälkeen koehenkilö satunnaistettiin ja hänelle annettiin joko lumelääkeannos tai vaiheen 1 jälkeen ylläpidetty aktiivinen tuote, BNT162b2 30 mcg.
Toisella käynnillä annettiin toinen annos. Tämä oli ainoa käynti, jolloin ei tehty vasta-ainemittauksia, jotka olisivat voineet antaa vahvistuksen infektioista, joita on voinut esiintyä ensimmäisen annoksen jälkeisinä päivinä oireettomina tai jotka ovat välttyneet PCR-tunnistukselta esimerkiksi siksi, että koehenkilö ei ole ilmoittanut oireistaan tai että häntä ei ole testattu oireiden ilmoittamisen aikana.
Kolmas käynti tapahtui kuukauden kuluttua toisesta annoksesta, ja neljäs käynti oli suunniteltu pidettäväksi 6 kuukauden kuluttua toisesta annoksesta. Viides käynti tapahtui vuoden kuluttua toisesta annoksesta, ja kuudes ja viimeinen käynti oli suunniteltu tehtäväksi kahden vuoden kuluttua toisesta annoksesta.
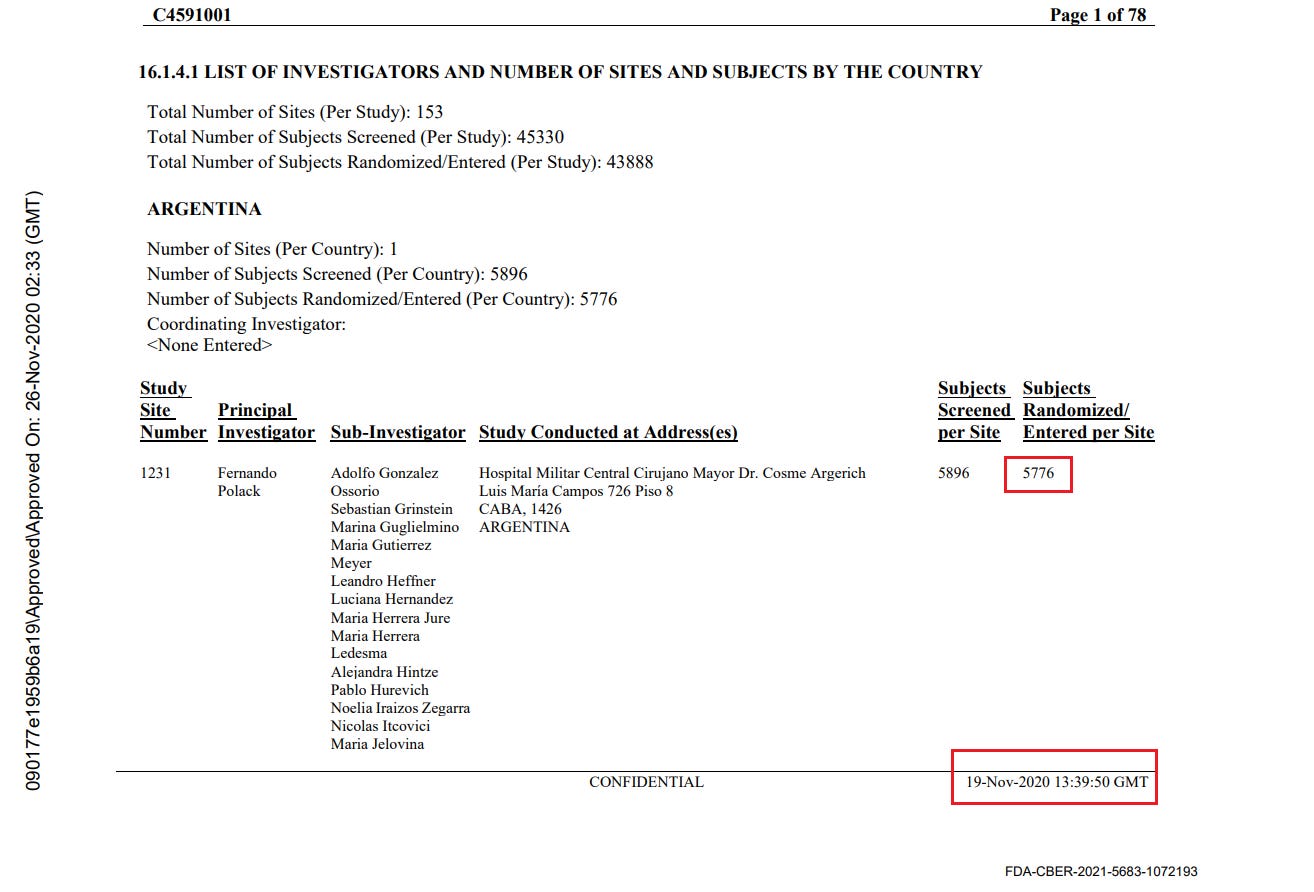
Toimeksiantajat tuottivat kaksi ”tutkijatiedostoa”, joissa raportoitiin tutkimuskohteiden tutkijat ja kussakin kohteessa seulottujen ja satunnaistettujen koehenkilöiden kokonaismäärä. Ensimmäinen asiakirja laadittiin 26. marraskuuta 2020 [37] ja toinen 29. maaliskuuta 2021 [38]. Ensimmäisessä asiakirjassa mainitaan kyselypäiväksi 19. marraskuuta 2020 ja toisessa 19. maaliskuuta 2021. Vaikka seulottujen koehenkilöiden kokonaismäärässä toimipaikkaa kohti ei ole suurempaa muutosta kuin toimipaikkaa vaihtaneiden koehenkilöiden määrässä, satunnaistettujen koehenkilöiden kokonaismäärä laskee merkittävästi [39] ilman selitystä. Koehenkilöitä ei voida ”poistaa satunnaistamisesta” kliinisessä tutkimuksessa.
Esimerkiksi alla olevassa kuvassa Argentiinassa sijaitseva koehenkilö 1231/4444 muuttui 5776 satunnaistetusta koehenkilöstä 26. marraskuuta 2020 5615:een (-161) 29. maaliskuuta 2021.
Kaikkiaan 1203 koehenkilöä putosi pois tutkimuksesta, mikä vastaa 108:aa 153:sta tutkimuskohteesta. Tämä on merkittävä poikkeama, jota ei voida selittää koehenkilöiden siirtymisellä toimipaikkojen välillä tai alle 16-vuotiaiden koehenkilöiden rekrytoinnilla, jotka olisi sisällytetty yhteen raporttiin eikä toiseen. Anomalian havainnollistamiseksi voidaan todeta, että tutkimuspaikka 1018 menetti 30 koehenkilöä, kun taas yksikään koehenkilö ei siirtynyt sisään tai ulos ja että yhtään alle 16-vuotiasta nuorta ei ollut rekrytoitu 19. marraskuuta 2020, jolloin ensimmäinen tiedosto kysyttiin – eikä missään vaiheessa sen jälkeen. Alla oleva ote havainnollistaa kaikkia koepaikkoja, jotka menivät satunnaistamisluvuissa taaksepäin [40].
Vaihe 2-3 – Satunnaistamisluvut virallisesti julkaistu
ADRG [41] dokumentoi 6 koehenkilöä, jotka rekisteröityivät useammalle kuin yhdelle koepaikalle, mikä synnyttää 12 koehenkilötunnusta ja joihin sovelletaan tiettyjä poissulkemisia (10561101, 11331382, 11101123, 11331405, 11491117, 12691090, 12691070, 11351357, 11341006, 10891112, 11231105, 10711213).
BLA-hakemusmuistiossa [42] ja vastaavassa Thomas et al. NEJM-tutkimuksessa ”Safety and Efficacy of the BNT162b2 mRNA Covid-19 Vaccine through 6 Months ” [43] ilmoitetaan molemmissa yhteensä 44 165 satunnaistettua koehenkilöä 13. maaliskuuta 2021 mennessä. Tämä populaatio on toistettu [44] ja sen vastaavuus ilmoitettujen demografisten ominaisuuksien kanssa on varmistettu [45].
Sokkokokeeseen liittyvät poikkeamat
Potilaiden, joiden käyttäytyminen poikkesi tutkimussuunnitelmassa esitetystä tai joiden kohdalla tutkimusryhmä teki virheen, tutkimussuunnitelmapoikkeamat kirjattiin ylös, minkä jälkeen erillinen ryhmä tarkasteli niitä uudelleen määrittääkseen, oliko poikkeama niin vakava, että se oikeuttaisi potilaan sulkemisen pois tietystä ”populaatiosta” (ryhmä, joka oli tarkoitettu jonkin tutkimustavoitteen (esim. tehon) analysointiin).
Sääntelyviranomaisten hyväksymä tutkimussuunnitelma [46] poikkesi merkittävästi tavanomaisesta kliinisen tutkimuksen käytännöstä: paikan päällä työskentelevää henkilökuntaa, joka oli vastuussa tutkimussuunnitelmasta poikkeamisen tutkimisesta ja osallistujien mahdollisen poissulkemisen määrittämisestä, ei tarkastettu sokkona.
Satunnaistetun vaiheen 3 populaation [47] tuottamien poikkeamien analyysi tuo esiin merkittäviä epäsuhtaisuuksia hoitoryhmissä. Seuraavassa taulukossa on yhteenveto kaikista poikkeamista, jotka havaittiin yli 100 tutkimushenkilöllä ja jotka osoittavat tilastollisesti merkittävää epätasapainoa verrattuna satunnaistetun populaation muuhun osaan (22 085 BNT162b2 & 22 080 Placebo), käyttäen khiin neliö -testiä.
Eräät hyvin merkittävät poikkeamat — kuten ”Minkä tahansa muun kuin tutkimukseen kuuluvan koronavirusrokotteen saaminen milloin tahansa ennen tutkimusta tai sen aikana” — osoittavat, että monet koehenkilöt olivat tietoisia siitä, että he olivat saaneet lumelääkettä — ja olivat samanaikaisesti osallistuneet kilpailijan tutkimukseen (todennäköisesti Moderna) tai saaneet toisen tuotteen hätätilanteessa myönnetyn käyttöluvan jälkeen. Toisaalta tietyt epäsuhtaisuudet osoittavat, että tiettyjen toimipaikkojen tutkimusryhmät eivät kohdelleet potilaita siten kuin sokkoutetussa havainnointitutkimuksessa odotetaan, jossa kliinisen tutkimusryhmän olisi kohdeltava molempia ryhmiä tasapuolisesti:
Akuutin reaktion arviointi protokollassa määritellyn ajanjakson aikana tutkimustoimenpiteen antamisen jälkeen, jota ei suoriteta rokotuskäyntien yhteydessä
Hoitopaikan henkilökunta ei ole ottanut nenänäytettä ennen rokotusta
Nenänäytettä ei ole otettu sitä käyntiä varten, jota varten sitä tarvitaan
Toimenpide/testi, jota ei ole tehty protokollan mukaisesti
Raskaustestiä ei ole tehty virtsasta.
Poikkeamien ”Minkä tahansa muun kuin tutkimuksessa käytetyn koronavirusrokotteen saanti” osalta on syytä huomata, että suuri osa niistä tapahtui joulukuun 2020 jälkeen, kun muita rokotteita tuli saataville.
Kymmenen koehenkilöä, joita koskee 20 tai enemmän näistä poikkeamista ja jotka osoittavat merkittävää epätasapainoa Fisherin tarkalla testillä testattaessa, on eristetty ja koottu seuraavaan taulukkoon.
Toisin kuin 32 kohdassa tarkoitetut ”koehenkilöihin liittyvät” poikkeamat, 31 kohdassa mainitut ”henkilökuntaan liittyvät” poikkeamat tutkitaan suurimmaksi osaksi ennen koehenkilöiden virallista sokon purkamista.
COVID-käynnit ja oireiden poikkeavuudet
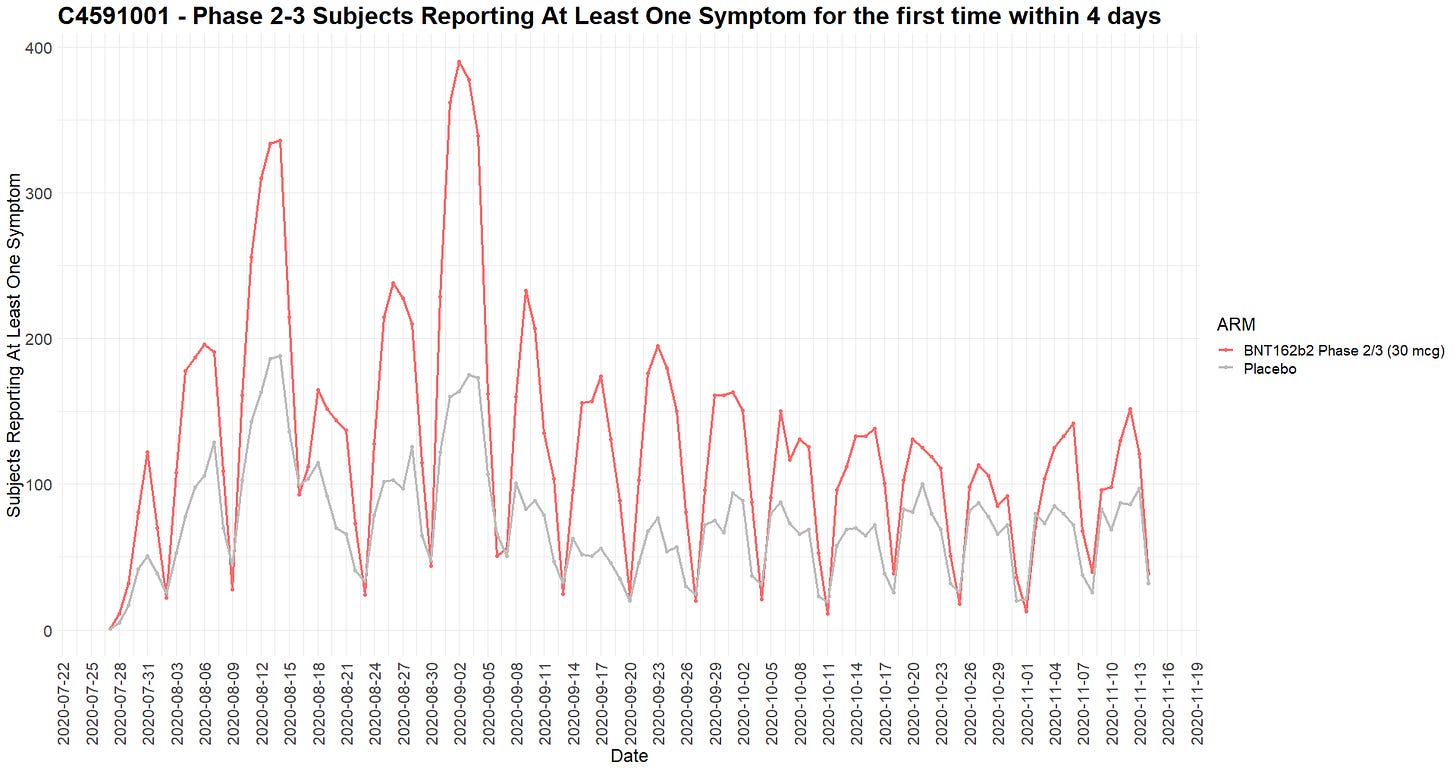
Kun koehenkilöt kokivat COVID-oireita FDA:n ennalta määrittelemästä luettelosta, heidän oli mentävä tutkimuspaikalle ottamaan näytteitä — tai, jos se ei onnistunut, testattava itsensä kotona toimitetuilla testeillä ja lähetettävä näyte tutkimuspaikalle neljän päivän [48] kuluessa ennen oireiden alkamista tai sen jälkeen. ”Viralliset” COVID-oireet olivat seuraavat 13 oiretta [49]:
Vilunväristykset
Ripuli
Kuume
Haju- tai makuaistin katoaminen
Uusi tai pahempi yskä
Uusi tai pahempi lihaskipu
Uusi tai pahempi hengenahdistus
Kurkkukipu
Oksentaminen
Näiden oireiden lisäksi oli myös ”epävirallisia” oireita:
Väsymys
Päänsärky
Nenän tukkoisuus
Vuotava nenä
”Covid-19 Signs and Symptoms” .XPT-tiedostossa (ADSYMPT [50]) luetellaan kuitenkin yhteensä 15 oiretta — ne, joita ei ole merkitty protokollaan, on merkitty (*):
Vilunväristykset
Ripuli
Väsymys
Kuume
Päänsärky
Pahoinvointi (*)
Haju- tai makuaistin katoaminen
Uusi tai pahempi yskä
Uusi tai pahempi lihaskipu
Uusi tai pahempi nenän tukkoisuus
Uusi tai pahempi hengenahdistus
Uusi tai pahempi kurkkukipu
Uusi tai pahempi hengityksen vinkuna (*)
Vuotava nenä
Oksentaminen
Tutkimuspaikoilla oli myös mahdollisuus ilmoittaa ”muita” oireita, joita ei kuitenkaan kirjattu tietokantaan. Esimerkiksi koehenkilö 10161289 [51], 17-vuotias mies, BMI 22,4, joka sai BNT162b2 30 mcg -annoksen 1 18. syyskuuta 2020 ja annoksen 2 7. lokakuuta 2020. Hänellä oli COVID 7. ja 11. lokakuuta, arviointi 9. lokakuuta ja oireet: kuume, yskä, lihaskipu, kurkkukipu, nuha. Tapausselostuslomakkeiden sivulla 270 ”rintakipu” on kuitenkin mainittu ”muuna” oireena. Sitä ei ole raportoitu haittavaikutuslokissa, ja se on näkyvissä vain siksi, että nuorella miehellä oli myöhemmin 31. lokakuuta 2020 vakava haittavaikutus : moottoriajoneuvo-onnettomuus, jossa hän kärsi kasvojen murtumia ja aivotärähdyksen, mikä johti hänen CRF:nsä julkaisemiseen. Tämä on vastoin yleisiä terveyssääntöjä – myös EMAn hyvää kliinistä käytäntöä koskevia ohjeita [52].
Toinen esimerkki siitä, että hoitopaikat ovat rikkoneet GCP:tä, on koehenkilö 12315632 [53], toinen BNT162b2 30 mcg -vastaanottaja. Hänen COVID-sairausmerkintänsä kattaa ajanjakson 17. lokakuuta 2020 – 7. joulukuuta 2020, ja siihen sisältyy kaksi sairaalahoitoa. Vaikka hoitopaikka kuvailee hänen tilansa aluksi keuhkokuumeeksi, koehenkilö kärsi SAE:stä (sydänpussitulehdus), joka raportoitiin vasta sponsorin pyynnöstä. hoitopaikka raportoi aluksi ”keuhkokuumeen” haittatapahtumana, mutta poisti sen myöhemmin ja siirsi sen COVID-sairauskäyntiin. Jos Pfizer ei olisi vaatinut sydänpussitulehduksen merkitsemistä sydänpussitulehduksen haittavaikutusrekisteriin, se olisi jäänyt raportoimatta tutkimustiedoissa ja olisi ollut vain Pfizerin faksilla lähetetyssä turvallisuustietokannassa.
Sokkouttamisen ja hyvien kliinisten käytäntöjen kunnioittamatta jättäminen, Brook Jacksonin lausunto
Ilmiantaja Brook Jackson, joka toimi alueellisena johtajana Ventavia Research Groupissa (Ventavia), joka oli tutkimukseen osallistujien rekisteröinnistä vastaava toimipaikan hallinnointiorganisaatio, toimitti British Medical Journalille (BMJ) yrityksen sisäisiä asiakirjoja, valokuvia, äänitallenteita, sähköpostiviestejä ja muuta todistusaineistoa, joka herätti huomattavia huolenaiheita tietojen eheydestä ja tutkimukseen osallistujien turvallisuudesta [54].
Hän raportoi muun muassa seuraavista eri tutkimuspaikoissa dokumentoiduista järjestelmällisistä ongelmista:
Asianmukaisen tietoon perustuvan suostumuksen puuttuminen: Sisäisessä laadunvarmistustarkastuksessa, jossa tarkasteltiin satoja yksittäisiä osallistujatietoja, havaittiin, että jokaiselta osallistujalta ei saatu tietoista suostumusta ennen tutkimusvalmisteen pistämistä. Lisäksi todettiin, että monissa näistä lomakkeista oli selviä allekirjoitusvirheitä, jotka viittasivat potilaan allekirjoitusten väärentämiseen.
Kelpaamattomien kliinisen tutkimuksen osallistujien rekisteröinti: Kliiniseen tutkimukseen otettiin mukaan osallistujia, jotka eivät täyttäneet Pfizerin asettamia sisäänottokriteerejä tai jotka täyttivät poissulkukriteerit. Tämä koski raskaana olevia naisia, Ventavian työntekijöitä, perheenjäseniä ja ystäviä.
Tietojen väärentäminen ja tietojen väärentäminen: Asiakirjat osoittivat, että datapisteitä oli väärennetty ja väärennetty. Esimerkkejä ovat:
Potilastietojen muuttaminen ja asiakirjojen takautuvuus.
Lääkärin allekirjoitusten väärentäminen.
Puuttuvien tai epäjohdonmukaisten tietojen väärentäminen, mukaan lukien sairaushistoria, samanaikainen lääkkeiden käyttö, fyysiset tutkimukset, elintoiminnot, verenkeräys- ja näytteiden käsittelyajat, virtsan raskaustesti ja muut olennaiset tutkimustiedot.
Protokollaan vaaditut tutkimuskäynnit, mukaan lukien mahdolliset COVID-19-sairauskäynnit, joita ei ole tehty tai joita ei ole suoritettu määrätyn aikataulun ulkopuolella.
Osallistujien sähköisen päiväkirjasovelluksen käytön seuraamatta jättäminen, jota käytettiin paikallisten reaktioiden, systeemisten tapahtumien ja injektion jälkeisen kuumetta alentavan lääkityksen käytön kirjaamiseen.
Haittatapahtumien ja vakavien haittatapahtumien selvittämisen, keräämisen ja raportoinnin laiminlyönti, mukaan lukien tapahtuman tai sen seurausten seuranta.
Tutkimusvalmisteen annostelu- ja antovirheet.
Tutkimusvalmisteen lämpötilan asianmukaisen valvonnan laiminlyönti.
Osallistujien laboratorionäytteiden virheellinen merkitseminen ja sekoittaminen.
Epäpätevän ja kouluttamattoman tutkimushenkilöstön käyttö, mukaan lukien sokkona toimivat rokottajat ja laboratoriohenkilöstö.
Vakavien haittatapahtumien, protokollan ja säännösten rikkomisen ilmoittamatta jättäminen Pfizerille tai ulkoiselle institutionaaliselle tarkastuslautakunnalle.
Raskauden, imetyksen ja työperäisen altistumisen aikana tapahtuvan tutkimusvalmistealtistuksen ilmoittamatta jättäminen ja seurannan laiminlyönti.
Muut eettiset rikkomukset, mukaan lukien HIPAA:n rikkominen ja hyväksymättömän korvauksen maksaminen, jotta vältettäisiin osallistujien valitukset FDA:lle tai tiedotusvälineille.
Ilmoitettuaan Ventavialle toistuvasti näistä huolenaiheista ilman, että mitään toimenpiteitä olisi toteutettu tutkimukseen osallistuneiden oikeuksien, turvallisuuden, hyvinvoinnin ja yksityisten terveystietojen suojelemiseksi, hän teki valituksen Center for Biologics Evaluation and Research (CBER) -virastolle, joka on FDA:n osasto, joka sääntelee ihmisille tarkoitettuja biologisia tuotteita sovellettavien liittovaltion lakien, kuten Public Health Service Actin ja Federal Food, Drug and Cosmetic Actin, mukaisesti. Ventavia irtisanoi hänet muutamassa tunnissa CBER:n ilmoittamisen jälkeen.
FDA:n biotutkimuksen valvontaohjelma (BIMO) on ohjelma, johon kuuluu tarkastuksia paikan päällä, tietojen tarkastuksia ja sääntelyn etäarviointeja. Sen tarkoituksena on valvoa kaikkia FDA:n sääntelemien tutkimusten toteuttamiseen ja raportointiin liittyviä näkökohtia. BIMO-ohjelman tavoitteena on varmistaa FDA:lle uusien tuotteiden hyväksyntää ja markkinointihakemuksia varten toimitettujen tietojen laatu ja eheys ja samalla suojella tutkimukseen osallistuvien tutkittavien oikeuksia ja hyvinvointia [55]. Vaikka FDA:n BIMO-ohjelma sai valituksen, jossa ilmoitettiin merkittävistä rikkomuksista, se ei tarkastanut näitä kriittisiä paikkoja. Sen sijaan tarkastuksia tehtiin kuudessa muussa tutkimukseen osallistuneessa kliinisen tutkimuksen toimipaikassa. FDA:n tarkastusmuistion mukaan näissä tarkastuksissa ei havaittu ongelmia, jotka olisivat vaikuttaneet alkuperäisen EUA:n hyväksynnän tueksi toimitettuihin tietoihin.
Augusto Roux’n todistus: Haitallisten vaikutusten kirjaamatta jättäminen ja uudelleenarviointi
Yksi Argentiinassa tehtyyn kliiniseen tutkimukseen osallistuneista, asianajaja Augusto Roux, on myös tämän raportin kirjoittajien joukossa. Hän raportoi, että kokeen aikana tapahtui useita vakavia rikkomuksia yleisiä toimintaperiaatteita ja potilasturvallisuutta vastaan. Tohtori David Healy, kanadalainen yliopistonlehtori ja lääkäri, kertoi tapahtumista yksityiskohtaisesti verkkosivustollaan [56] — sitten vertaisarvioidussa artikkelissa ”The coverage of medical injuries in company trial informed consent forms ” [57].
Augusto Roux ilmoittautui vapaaehtoisesti tutkimukseen, jossa hänelle annettiin koehenkilönumero 12312982, ja hän sai ensimmäisen annoksensa 21. elokuuta 2020. Hän sai toisen annoksensa 9. syyskuuta 2020 klo 18.00. Toisen annoksen jälkeen hän tunsi itsensä hyvin huonovointiseksi puolitoista tuntia myöhemmin, lyyhistyi kotiin päästyään ja sai kaksi päivää myöhemmin Alemánin sairaalassa diagnoosin sydänpussitulehduksesta, jonka useat lääketieteen asiantuntijat arvioivat syy-yhteydeksi hänen saamaansa rokotteeseen: tohtori David Healyn lisäksi tohtori Gemma Torrell, barcelonalainen perhelääketieteen erikoislääkäri ja professori Joan-Ramon Laporte, yksi Espanjan johtavista lääketurvatoiminnan asiantuntijoista.
Augusto Roux otti yhteyttä FDA:han, EMA:han ja muihin sääntelyviranomaisiin, jotka eivät käsitelleet hänen tapaustaan sen edellyttämällä vakavuudella. Hän käynnisti Argentiinassa rikostutkinnan Fernando Polackia ja muita vastaan julkisten asiakirjojen väärentämisestä ja henkilöstä luopumisesta.
Hänen lääkärinsä antama asiantuntijalausunto on tämän kertomuksen liitteenä [58]. Nämä kolme asiantuntijaa ovat muiden vakavien yleisten hoitokäytäntöjen rikkomisten ohella raportoineet seuraavaa:
Hänen haittavaikutuksistaan ei raportoitu oikein – ja osa niistä luokiteltiin myöhemmin uudelleen mahdolliseksi COVID:ksi sponsorin, BioNTechin, pyynnöstä.
Esimerkiksi sydänpussitulehdusta ei yksinkertaisesti raportoitu [59].
Hänen lääkäreilleen toimitetut kliinisten tutkimusten tiedot sisälsivät useilta potilailta kerättyjen näytteiden sekoituksia, ne eivät olleet aikajärjestyksessä ja rikkoivat muita hyviä käytäntöjä.
Lääkäreille toimitetut tiedot vaikuttivat sekavilta ja puutteellisilta.
Asiakirjoista käy ilmi, että tohtori Fernando Polack yritti ilman alan asiantuntemusta luokitella Augusto Roux’n mielisairaaksi ja salata vamman ja rokotteen välisen yhteyden.
Puhelintallenteet viittaavat siihen, että kuolemantapaukset, jotka olisivat tapahtuneet kokeen aikana, olisi salattu.
Kun koehenkilö rekisteröitiin, ICON-ohjelmisto (”Firecrest”, Oracle-keskustietokannan synkronoima käyttöliittymä) antoi sille yksilöllisen ja ennen kaikkea inkrementaalisen tunnisteen (”koehenkilön id” – skalaari ”SUBJID” .XPT-tiedostoissa):
Neljä ensimmäistä numeroa on tutkimuspaikan tunnus, ja ne ovat aina samat kaikille saman tutkimuspaikan koehenkilöille. (Joissakin tapauksissa koehenkilöt vaihtoivat tutkimuspaikkaa tutkimuksen aikana, joten koko yksilöllinen koehenkilötunnus antoi tietoa sekä ”nykyisestä” että ”alkuperäisestä” tutkimuspaikasta).
Neljä viimeistä numeroa osoitti rekisteröintijärjestyksen, joka alkoi numerosta 1001. Seuraava koehenkilö, joka rekisteröitiin tietylle testauspaikalle, sai numeron 1002, sitten 1003 ja niin edelleen.
Tutkimuksen tunniste on ympyröity sinisellä (aina C4591001), nykyisen tutkimuspaikan tunniste on ympyröity vihreällä (tässä 1016). Alkuperäinen rekisteröintipaikka on ympyröity keltaisella. Kyseisen paikan lisääntyvän tutkimushenkilön tunniste on ympyröity punaisella.
Näiden numeroiden — jotka ovat yleensä täysin peräkkäisiä — analyysi [60] osoittaa, että 301 koehenkilöä puuttuu toimitetuista raporteista. Tämä poikkeama vaikuttaa suhteettomasti Argentiinaan, jossa ainoa koepaikka edustaa 111:tä näistä 301:stä puuttuvasta koehenkilöstä.
17 näistä koehenkilöistä — yksi merkittävimmistä eroista yhdellä koepaikalla ja yhtenä päivänä — rekrytoitiin samana päivänä kuin Augusto Roux, 21. elokuuta 2020.
Jos puuttuvat koehenkilötunnukset johtuisivat satunnaisvirheestä, olettaisimme, että puuttuvat tunnukset jakautuisivat tasaisesti kaikkiin tutkimuskohteisiin. Analyysimme osoittaa kuitenkin, että kuvio ei ole satunnainen, vaan puuttuvia tunnistetietoja on suhteettoman paljon vain muutamissa toimipaikoissa. Lisäksi odotimme havaitsevamme yksittäisiä puuttuvia tunnistenumeroita, mutta sen sijaan havaitsimme usein peräkkäisten puuttuvien tunnistenumeroiden klustereita, joissa puutteet vaihtelevat 2:sta 9:ään tai useampaan peräkkäiseen tunnistenumeroon. Seuraavassa jaottelussa esitetään yhteenveto erikokoisten aukkojen yleisyydestä.
Jos nämä puuttuvat koehenkilötunnisteet johtuisivat jostain tietokonevirheestä (vaikka se olisi kuinka epätodennäköistä, koska olemme hyvin kaukana sellaisista määristä, jotka vaikuttaisivat Oraclen tietokannan välimuistiin), odottaisimme, että niitä esiintyisi kaikkein kuormitetuimpina päivinä. Voimme esittää koepaikalle 1231 rekisteröidyn päivittäisen seulonnan ja koehenkilöt, jotka ovat saattaneet kadota päättämillämme rekrytointipäivillä, havainnollistamaan sitä, että 21. elokuuta 2020 ei ollut tämän koepaikan koehenkilöiden ilmoittautumisen kuormitetuin päivä.
Epäjohdonmukaisuudet välivaiheen tehokkuusanalyyseissä: ilmoituspäivämäärät ja yhteensopimaton koehenkilö
SAP-ohjelmassa [61] tehoanalyysi tehtiin 164 tapauksessa EU:n tehokkuusselvitystä varten ja välivaiheen tehoanalyysit 62 ja 92 tapauksessa, jolloin teho voitaisiin ilmoittaa, jos se saavutetaan.
Yhdessä toimitetuista .PDF-tiedostoista [62] on lueteltu 170 ”virallista” tehokkuustapausta, jotka on esitetty 14. marraskuuta 2020 tapahtuneena pysäytyspäivänä. Tapaukset eivät sisällä niiden keskeistä PCR-päivämäärää (jolloin Pfizer sai tiedon ja vahvistuksen tapauksesta). Näiden tapausten poimiminen [63] mahdollistaa niiden uudelleen analysoinnin [64].
Se osoittaa myös, että Pfizerilla oli 22. lokakuuta 2020 jo tarvittavat 63 tapausta ja 30. lokakuuta 2020 jo 94 tapausta. Siitä huolimatta se odotti 9. marraskuuta 2020 asti ilmoittaakseen väliaikaisen tehokkuusanalyysin tulokset lehdistötiedotteella. On epäselvää, miksi he viivyttelivät tuotteen väitetyn tehon ilmoittamista niin kauan. Ehkä se liittyy siihen, että rokotteen saaminen oli keskeinen kysymys 3. marraskuuta 2020 pidetyissä Yhdysvaltain vaaleissa — ja Pfizerin toimitusjohtajan Albert Bourlan [65] ilmaisemaan haluun olla politisoimatta keskustelua entisestään.
Poikkeamat EUA-tehokkuustapauksissa
Kuten tohtori Jeyanthi Kunadhasan korosti australialaisessa The Spectator -lehdessä julkaistussa artikkelissaan [66] , jossa hän raportoi työstään DailyCloutin ryhmän 3 kanssa, useat merkittävät protokollapoikkeamat ovat vaikuttaneet EUA:n virallisiin tapauksiin sisältyviin koehenkilöihin:
170 osallistujasta viisi (4 BNT ja 1 lumelääke) ei saanut toista annosta protokollan määrittelemän 19-23 päivän ajanjakson kuluessa. Kuten kohdassa 13 mainittiin, 19-42 päivän aikaväli mainittiin vain EUA:n asiakirjoissa [67].
Yksi osallistuja (lumelääke) ei saanut oikeaa annosta valmistetta.
Toinen osallistuja (lumelääke) sai verivalmistetta 60 päivän kuluessa, mikä oli merkittävä poikkeama tutkimussuunnitelmassa.
Yksi osallistuja (44441224, lumelääke [68]) vetäytyi tutkimuksesta ennen EUA:n myöntämispäivää, mutta oli edelleen mukana 170:ssä.
N-vasta-aineita tutkittiin testeillä, jotka reagoivat SARS-CoV-2 -viruksen nukleokapsidiksi (N) kutsuttuun molekyyliin. Anti-N-vasta-aineet ovat erityisen kiinnostavia, koska ainoa tunnettu tapa, jolla tutkittava voi tuottaa niitä, on COVID-19-tartunta. N-vasta-aineet mitattiin tutkimuksen aikana mNeonGreen SARS-CoV-2 ”Nucleoprotein-Binding Antibodies Assay ” [69] -menetelmällä. Kuten nimestä voi päätellä, tämä testi kohdistuu nukleoproteiiniin, joka on nukleokapsidin osa [70]. On syytä huomata, että N-vasta-aineet eivät ole täydellinen havaitsemismenetelmä, sillä havainnointitutkimusten mukaan 5,5 prosenttia tutkittavista oli negatiivisia 100 päivän kuluttua [71].
Lumelääkehenkilöillä oli huomattavasti suurempi todennäköisyys olla osallistumatta tutkimuskäynnille 3 tai jättää vasta-aineet testaamatta tutkimuskäynnillä 3, kuten N-sitoutumisen [72] kautta tehdyt vasta-ainetestaukset osoittivat.
21:llä 1178:sta puuttuvasta käynnin 3 BNT:stä on positiivinen keskitetty PCR (1,78 %), ja 105:llä puuttuvasta 1392:sta lumelääkehenkilöstä on positiivinen PCR (7,5 %) (Käynti 3 suoritettiin 46-138 päivää käynnin 1 jälkeen). COVID:n havaitseminen näyttää olleen tekijä, joka vaikutti siihen, että koehenkilöt eivät olleet käyneet suunnitellulla käynnillä 3. Se ei kuitenkaan riitä selittämään kuittausta — sillä vaikka nämä positiiviset PCR-testit jätettäisiin pois, ero on edelleen merkittävä.
21 191 BNT- ja 21 191 lumelääkehenkilöä aloitti siten, kun PCR- ja N-sitoutumistulokset olivat negatiiviset käynnillä 1, ja he saivat ensimmäisen annoksensa. 19 928 BNT- ja 19 511 lumelääkehenkilöä olivat negatiivisia N-sitovien vasta-aineiden testauksessa käynnillä 3, ja 85 BNT-henkilöä oli positiivisia, kun taas 288 lumelääkehenkilöä oli positiivisia. 53 BNT-tapausta havaittiin keskitetyn PCR:n avulla, ja 201 Placebo-tapausta. BNT-henkilöiden joukossa oli 32 havaitsematonta tapausta (37,6 % 85 tapauksesta), kun taas plaseboryhmässä oli 87 havaitsematonta tapausta (30,2 %) — tämä osoittaa, kuinka virheellinen PCR-tunnistus oli ja kuinka valitettavaa on, ettei vasta-aineita ole mitattu käynnillä 2. Tämä osoittaa, että PCR-tunnistus oli virheellinen ja että on valitettavaa, ettei vasta-aineita ole mitattu käynnillä 2. BNT-ryhmiin kuuluvilla henkilöillä oli 7,4 % suurempi todennäköisyys välttää PCR-tunnistus, mutta heillä oli positiivisia COVID-spesifisiä vasta-aineita 1 kuukauden kuluttua annoksen 2 jälkeisestä käynnistä.
Kommentit-tiedostossa (CO.xpt) on 9113 kommenttia, jotka liittyvät COVID-verinäytteiden ottamiseen toipilaiden käynneillä (tunnistetiedot RDOMAIN=IS ja VISIT=COVID_n), ja 8869 toipilaiden käyntiä toipilaiden käynneillä (SV.xpt) on tiedostossa Subject visits (SV.xpt) (tunnistetiedot VISIT=COVID_n). Kuitenkin vain 91 tulosta liittyy COVID-kävelyihin toipilaana IS.xpt (Immunogeenisuus) -tietokannassa (tunnistettu VISIT=COVID_n1). Protokolla sallii päällekkäiset käynnit; jos yksi käynneistä oli toipilaskäynti, näytteet oli tarkoitus kirjata sinne. Toipilasajan serologiset tulokset jäivät raportoimatta, ja vaikka selitys käynnin 3 puuttumiselle voi johtua siitä, että lumelääkehenkilöt olivat menettäneet kiinnostuksensa tutkimukseen, tämä on protokollavirhe, joka mahdollisti tietojen raportoimatta jättämisen.
Haitalliset vaikutukset COVID-käynnin uudelleenkvalifiointiin olivat laajalle levinneet.
Augusto Roux’n todistajanlausunto, kohdat 43-46, on todiste siitä, että protokollan heikkoutta — joka koostui COVID-oireiden ja tuotteen haittavaikutusten sekoittamisesta keskenään sekä kyvystä luokitella jompikumpi niistä vaikuttamaan teho-, turvallisuus- ja immunogeenisuustuloksiin — käytettiin hyväksi.
Lukuun ottamatta yhtä riviä, joka koskee kahta tutkittavaa (10681017 ja 10681036), kaikissa haittavaikutuksia koskevissa merkinnöissä on 1-N merkintää, jotka liittyvät tutkittavaan yksilöllisen lisäysmerkinnän ”AESPID ‘ [73] avulla, joka on dokumentoitu CSDRG:ssä [74] ’sponsorin tunnisteeksi tietyille haittavaikutuksille” (Sponsor’s ID set for the specific AEs). Sponsoreiden asiakirjassa 5 poikkeusta oli nostettu esiin 13. maaliskuuta 2021, koska toimipaikat olivat syöttäneet tässä asiakirjassa päällekkäisiä tunnuksia.
Analysoimalla tietorakennetta, jotta voidaan havaita aukkoja näissä AESPID-tiedoissa koehenkilökohtaisesti, voidaan havaita haittavaikutukset, jotka poistettiin ja jätettiin pois turvallisuusanalyysistä: vähintään 1209 haittavaikutusta on uudelleen kelpuutettu (R) [75], 767 koehenkilön osalta. Lokin lopussa olevat haittatapahtumat välttävät havaitsemisen.
Rajoitetun määrän koehenkilöitä (yhteensä 1028 koehenkilöä, joista 982 yksittäisissä tiedostoissa) osalta CRF on toimitettu FDA:lle BLA-hakemuksen mukana. Näistä yksilöllisistä CRF-tiedostoista 97 koskee 767 koehenkilöä (12,65 %). Tämä erittäin merkittävä osuus saatavilla olevista CRF:istä, kun taas yli 44K:n populaatiosta on saatavilla vain 2 %, saattaa selittyä sillä, että FDA:lla on kysymyksiä erityisesti osasta näistä tutkittavista — tai yksinkertaisesti sillä, että he noudattavat CRF:ien toimittamiselle asetettuja ehtoja, jotka on eritelty kokousten kirjeenvaihdossa [76].
Koehenkilön kirjausketjun avulla voimme tunnistaa, mitkä haittavaikutukset poistettiin rekisteröinnin jälkeen, kun tapahtumat ”kelpuutettiin uudelleen” COVID-käynteihin. Kaikkien CRF-asiakirjojen poikkeavuuksien tapauskohtainen tarkastelu on myöhemmän analyysin kohteena, mutta seuraavat esimerkit kuvaavat ilmiön vakavuutta ja korostavat tarvetta yksittäisten CRF-asiakirjojen perusteelliseen tarkastukseen. Koehenkilö 12181001 [77], 32-vuotias nainen, ilmoitti ripulista 4. marraskuuta 2020. Maaliskuun 29. päivänä 2021 (16 päivää BLA-hakemuksen jättöajan päättymisen jälkeen ja 3 päivää ennen CRF-asiakirjojen jättöaikaa) tämä haittavaikutus luokitellaan uudelleen ”COVID-käynniksi”, joka on luotu taannehtivasti sponsoreiden ohjeiden mukaisesti.
Koehenkilö 10871286 [78], 71-vuotias nainen, ilmoitti 20. lokakuuta 2020 monenlaisia haittavaikutuksia, jotka tutkimuslääkäri arvioi ”ei vakaviksi” (sivu 648-649). Nämä tapahtumat luokiteltiin uudelleen COVID-oireiksi 29. maaliskuuta 2021.
Lisänäyttöä tietojen manipuloinnista turvallisuustietojen tallenteissa
Toinen merkittävä poikkeama haittavaikutusten kirjaamisessa on huomattava määrä ”kipua pistoskohdissa” toisen lumelääkeannoksen ja ensimmäisen BNT162b2-annoksen määrittämisvaiheen välillä niiden lumelääkkeiden kohdalla, jotka oli sokkoutettu ja joille tarjottiin mRNA-tuotetta. Nämä tapahtumat, jotka on ADAE-tiedostossa merkitty tapahtuneiksi vaiheessa ”Sokkoutuksen purkamisen jälkeen ja ennen rokotusta 3”. Kuten alla olevassa taulukossa esitetään, jotkut koehenkilöt eivät olisi saaneet edes toista annosta [79] — ja vaikka 31:llä (60,8 %) tämä jälkitapahtuma rekisteröitiin samana päivänä kuin heidän kolmas annoksensa, se on oire siitä, että kolmannen annoksen antamisen rekisteröinti viivästyi.
CRF-tiedostojen manuaalisessa tarkastelussa kävi ilmi, että melko usein toimipaikat eivät kirjanneet CRF-tiedostoihin yhtään tai vain osaa esiintyneistä AE:istä. Vain muutamia esimerkkejä:
10551139 [80] — CRF:ssä luetellaan injektiokohdan arkuus ja vilunväristykset, kun taas haittavaikutustaulukossa (ADAE) luetellaan lisäksi vilunväristykset, pahoinvointi, oikean kainalon adenopatia ja injektiokohdan kipu [81].
11401282 [82] — CRF:ssä luetellaan liikunnan aiheuttama astma, kun taas ADAE:ssä luetellaan lisäksi molemminpuolinen keuhkoembolia, syvä laskimotromboosi ja oikean yläkulman vatsakipu sekä poistettu AESPID #2. Koska CRF:ssä on vain AESPID #1, tämä tarkoittaa, että Pfizer lisäsi haittavaikutuksen ja poisti sen ennen kuin lisäsi kolme muuta tapahtumaa, joita ei ole CRF:ssä.
12411347 [83] — CRF:ssä luetellaan päänsärky, injektiokohdan kipu, lymfadenopatia ja toinen tapahtuma päänsärky, kun taas ADAE:ssä on lisäksi kolme tapahtumaa: kuume, päänsärky ja väsymys.
CRF:n AE-loki ei ilmoita yhtään AE:tä 35 koehenkilön osalta [84], ja ainakin 73 CRF:stä puuttuu tietokannassa olevia AE:itä [85], joten tämä poikkeama koskee vähintään 108 koehenkilöä vain 1028 henkilön otoksessa, mikä herättää kysymyksen siitä, onko raportointi tehty yksinomaan sponsoreiden harkinnan mukaan – ja lisäksi siitä, onko CRF-tiedostoja voitu muuttaa. Kyseessä on vähintäänkin vakava GCP-sääntöjen rikkominen, ja jos vahvistetaan, että kyseessä ei ole inhimillinen erehdys, vaan CRF-tiedostoja on muutettu, kyseessä on useiden Yhdysvaltojen [86] ja kansainvälisten säädösten [87] rikkominen.
Koehenkilöiden ilmoittamat COVID-oireet
Jotta BNT162b2:n kykyä ehkäistä COVIDin kaltaisia oireita voitaisiin objektiivisesti kuvata, vaikuttaa tarpeelliselta ottaa huomioon, että jos koehenkilö ilmoitti kuumeesta, olipa Pfizer sitten päättänyt luokitella sen ”haittavaikutuksiksi” tai ”COVID-oireiksi” — tosiasia on edelleen se, että koehenkilö ilmoitti kuumeesta. Kuvasimme haittavaikutukset ja COVID-oireet yhdeksi tiedostoksi [88], joka edusti COVID:n kaltaisia oireita, jotta voisimme edustaa seuraavia ainutlaatuisia uusia tapahtumia, jotka koehenkilöt ilmoittivat ”sokkona” tapahtuneen tarkkailuvaiheen aikana. Katsoimme — protokollan mukaisesti — samoja oireita koskevat ilmoitukset samoista koehenkilöistä neljän päivän sisällä [89] — yhdeksi oireeksi ensimmäisen oireen esiintymispäivänä [90] riippumatta siitä, oliko koehenkilöä koskeneesta tilasta tehty ilmoitus reaktogeenisuustietokannan (FACE), haittatapahtumien (ADAE) vai COVID-oireiden (ADSYMPT) kautta. Tämä tarkoittaa, että jos tutkittava ilmoitti kuumeesta ja yskästä 18. maaliskuuta ja toisesta kuumeesta 19. maaliskuuta, hänet lasketaan vain kerran, 18. maaliskuuta.
Sokkoutuksen purkamista ei satunnaistettu
Plasebo-vastaanottajien sokkouttaminen alkoi heti EUA:n saamisen jälkeen 14. joulukuuta 2020 (FDA antoi luvan siihen 3 päivää EUA:n jälkeen 11. joulukuuta 2020). Koehenkilöiden sokkoutus purettiin ei-sattumanvaraisesti, jolloin iäkkäämmät koehenkilöt asetettiin etusijalle – ja käytännössä lopetettiin satunnaistettu kliininen tutkimus, josta tuli avoin tutkimus, jossa oli hyvin pieni ja erittäin valikoiva plaseboryhmä. Seuraavassa kaaviossa esitetään kumulatiivisten sokkouttamisprosenttien kehitys niiden 44 040 vaiheen 2-3 koehenkilön osalta, jotka olivat saaneet ensimmäisen annoksensa ennen 14. joulukuuta 2020. [91]
Kokeen aikana tapahtuneiden kuolemantapausten oikeuslääketieteellinen analyysi
Vertaisarvioidussa artikkelissa [92] ”Forensic analysis of the 38 subject deaths in the 6-Month Interim Report of the Pfizer/BioNTech BNT162b2 mRNA Vaccine Clinical Trial” (Michels et al., ”Oikeuslääketieteellinen analyysi 38 koehenkilön kuolemantapauksista 6 kuukauden väliraportissa Pfizer/BioNTech BNT162b2 mRNA Vaccine Clinical Trial”) todettiin, että koehenkilö nro 10841470, 65-vuotias lihava latinalaisamerikkalainen mies, jolla oli keuhkofibroosi ja verenpainetauti, kuului Pfizer/BioNTech COVID-19-rokotekokeilun lumelääkekäskyyn. Hän sai annokset 1 ja 2 lumelääkettä 30. syyskuuta ja 21. lokakuuta 2020. Hän sai kuitenkin 23. joulukuuta 2020 annoksen Moderna mRNA -rokotetta, mikä oli tutkimussuunnitelmasta poikkeava toimenpide. Hän sai myöhemmin COVID-19-oireita, joutui sairaalahoitoon ja kuoli lopulta 11. tammikuuta 2021 monielinjärjestelmän vajaatoimintaan. Tapaus ilmoitettiin virheellisesti lumelääkekuolemana, jossa COVID-19 oli toissijainen kuolinsyy, vaikka todellisuudessa koehenkilö olisi pitänyt keskeyttää tutkimuksesta, koska hän oli saanut tutkimukseen kuulumatonta COVID-19-rokotetta.
Asiakirjassa todetaan myös, että ”BNT162b2-rokotetta saaneiden henkilöiden sydäntapahtumat lisääntyivät 3,7-kertaisesti lumelääkkeeseen verrattuna. Niistä 15 koehenkilöstä, jotka olivat aikuisten äkillisiä kuolemantapauksia (SAD) tai löydettiin kuolleina (FD), 12 kuoli sydäntapahtumaan, joista 9 oli rokotettuja.”
Michels et al. korostavat toista merkittävää havaintoa, jota Jeyanthi Kunadhasan kehitti edelleen Australian Therapeutic Goods Administration (TGA) -viranomaisen kanssa käymässään kirjeenvaihdossa. Nämä Australian Medical Professional Societyn (AMPS) puolesta lähetetyt ja julkistetut kirjeenvaihdot koostuvat 21. maaliskuuta 2024 päivätystä ensimmäisestä kirjeestä [93], 27. maaliskuuta 2024 päivätystä TGA:n terveystuotteiden sääntelyryhmän professorin vastauksesta 4.2.2024 [94] ja 17. toukokuuta 2024 [95] päivätystä laajennetusta väitteestä, johon ei ole vielä vastattu. Ne ovat tämän kertomuksen liitteenä. Ne ovat jälleen yksi osoitus sääntelyviranomaisten huolellisuudesta kriittisten sääntöjenvastaisuuksien tutkimisessa — sillä TGA:n keskustelukumppani ei ilmeisesti ymmärrä ensimmäisessä kirjeessä selvitettyjä seikkoja.
Merkittävä poikkeama on kahden kuolemantapauksen viivästynyt ilmoittaminen EUA:n luvuissa, jotka ilmoitettiin sääntelyviranomaisille ja maailmalle joulukuussa julkaistun Polackin ja muiden tutkijoiden NEJM-tutkimuksen [96] kautta. Polackin julkaisussa ilmoitettiin kuusi kuolemantapausta – kaksi BNT162b2-haarassa ja neljä lumelääkehaarassa. Sekä lehtiartikkelissa että EUA-hyväksyntäasiakirjoissa todettiin kuusi kuolemantapausta 27. heinäkuuta 2020 ja 14. marraskuuta 2020 välisenä aikana. Artikkelista käy ilmi, että Pfizer-BioNTechin kirjanpidossa oli kahdeksan kuolemantapausta EUA-aikana tapahtuneista 11 kuolemantapauksesta. Kirjoittajat osoittavat, että Pfizerilla oli selkeä tieto neljästä BNT162b2-haarassa ja neljästä lumelääkehaarassa, ja että Pfizerin olisi pitänyt ilmoittaa näistä FDA:lle. Kaksi julkistamatonta kuolemantapausta osoitti sydäntapahtumasignaalin kliinisen tutkimuksen BNT162b2-hoitoa saaneilla henkilöillä. Koehenkilö 11141050 kuoli 19. lokakuuta 2020, eli hyvissä ajoin ennen tietojen päättymispäivää 14. marraskuuta 2020. Asiakirjoista käy ilmi, että koehenkilön hätäyhteyshenkilö ilmoitti kuolemasta kliiniselle tutkimuspaikalle kuolinpäivänä, kuten protokollan vaatimukset edellyttävät. Tutkimussuunnitelmassa edellytettiin myös, että kliininen tutkimuspaikka ilmoittaa Pfizerille rokotteen SAE-lomakkeella 24 tunnin kuluessa kuolemantapauksen ilmoittamisesta. Kliininen henkilökunta odotti kuitenkin 37 päivää, ennen kuin potilaan kuolema kirjattiin Pfizerin tietoihin. Viivästyksen vuoksi Pfizer ei toimittanut tätä kuolemantapausta osana EUA:n tietoja, mikä herättää kysymyksiä viivästyksen syistä ja mahdollisista hyvän kliinisen hoitokäytännön rikkomisista.
Ruumiinavauksen mukaan potilas kuoli ”äkilliseen sydänkuolemaan”, ja hänen tiedossaan olevat riskitekijät, kuten korkea verenpaine ja liikalihavuus, aiheuttivat hänelle suuren riskin saada äkillinen sydäninfarkti. Kliinisen hoitopaikan henkilökunta kirjasi potilaan muistiinpanoihin erityisen diagnoosin ”äkillinen sydänkuolema” 9. joulukuuta 2020, päivää ennen rokotteiden ja niihin liittyvien biologisten tuotteiden neuvoa-antavan komitean (VRBPAC) kokousta 10. joulukuuta 2020, mikä viittaa siihen, että myös tämän salatun kuolemantapauksen ruumiinavaustulokset olivat saatavilla rokotteen hätäkäyttöluvan kriittisessä käsittelyvaiheessa.
Osallistuakseen tähän kliiniseen tutkimukseen osallistujien oli oltava terveitä anamneesin, fyysisen tutkimuksen (jos tarpeen) ja tutkijan kliinisen arvion perusteella. Tutkimussuunnitelmassa sallittiin terveiden osallistujien osallistuminen kliiniseen tutkimukseen, joilla oli jo ennestään vakaa sairaus, joka määriteltiin sairaudeksi, joka ei vaatinut merkittävää hoitomuutosta tai sairaalahoitoa sairauden pahenemisen vuoksi kuuden viikon aikana ennen tutkimukseen osallistumista. Verenpainelukema puuttuu hänen julkisesti saatavilla olevista potilaskertomuksistaan. Näin ollen voimme vain olettaa, että potilaan korkea verenpaine, josta hän oli kärsinyt 1. tammikuuta 2010 lähtien, oli hyvin hallinnassa, kun hänet otettiin tutkimukseen. Potilas painoi 74,1 kg ja oli 165 cm pitkä. Näin ollen hänen painoindeksinsä 27,2 sijoitti hänet ylipainoluokkaan, ei lihavaan luokkaan, kuten kohdassa 74 todetaan.
Koehenkilö 11201050 kuoli 7. marraskuuta 2020. Hänen aviomiehensä ilmoitti hänen kuolemastaan kliiniselle tutkimuspaikalle 7. marraskuuta 2020. Hän kuoli unissaan 72 päivää sen jälkeen, kun hän oli saanut rokoteannoksen 2. Sairaalakäyntiä tai ruumiinavausta ei tehty. Kuolemansyyntutkija totesi hänen kuolemansa ja merkitsi kuolintodistukseen kuolinsyyksi sydänpysähdyksen.
Koska ruumiinavaustuloksia ei ollut saatavilla, on epäselvää, miten rahoittajat tai sääntelyviranomaiset päättelivät, että kuolemantapauksen ei voitu katsoa johtuneen hoidosta. Pfizer dokumentoi saaneensa ilmoituksen hänen kuolemastaan 7. marraskuuta 2020, paljon ennen tietojen päättymispäivää 14. marraskuuta 2020. On selvitettävä, miksi tätä rokotukseen liittyvää kuolemantapausta ei julkistettu VRBPAC:n kokouksessa 10. joulukuuta 2020 tai Polack New England Journal of Medicine -julkaisussa.
Vahvistetaan Michelsin ym. arvio massiivisesti aliraportoiduista kuolemantapauksista
Michels et al. toteavat, että ”koehenkilöiden kuolemantapausten määrä oli 17 % odotetusta määrästä, joka perustui ikään mukautettuun kuolleisuuteen Yhdysvalloissa. Yksi mahdollinen selitys voisi olla 395 koehenkilön ”jatkotutkimuksista katoaminen”. Toinen selitys näille alhaisille kuolemantapauksille voisi olla se, että tutkijoiden tiedostoissa oli 1203 tutkittavaa, jotka on merkitty kohdissa 23-25 – ja/tai se, että kohdissa 47-51 on merkitty (ainakin) 301 puuttuvaa tietuetta.
Yksikään BNT162b2-vastaanottaja ei kuollut raportoitujen lukujen mukaan Yhdysvaltojen ulkopuolella. Kuolemantapaukset Yhdysvalloissa ovat 19 BNT162b2:n jälkeen, 12 plasebon jälkeen ja 2 plaseboa ensin saanutta henkilöä, jotka olivat sen jälkeen saaneet vähintään yhden BNT162b2-annoksen, eli yhteensä 33 kuolemantapausta Yhdysvalloissa. Viisi lumelääkettä saanutta henkilöä kuoli Yhdysvaltojen ulkopuolella.
Otimme kuolleisuustiedot osavaltioittain, vuoden, kuukauden ja 5 vuoden ikäryhmien mukaan vuosilta 2020 ja 2021 CDC:n Wonder Underlying Causes of Death -alustalta [97] — ja loimme vientitiedot [98] sekä toisen vientitiedon [99] väestötiedoista [100], jotka on kerätty vuosittain heinäkuun 1. päivän väestölaskennan tietojen perusteella osavaltioittain. Tämän avulla voitiin vertailla Yhdysvaltojen tutkimuslaitosten raportoimaa kuolleisuutta ( ja kuolleisuutta, jota olisi voitu odottaa tämän ikäiseltä kohortilta. Terveiden käyttäjien harhapainotteisuus voisi mahdollisesti vaikuttaa asiaan, mutta se, että havaittiin yksi ”dementiaan” johtanut kuolema, antaa aiheen kyseenalaistaa tutkimuksen aikana rekrytointiin sovelletut standardit. Tämä ei kuitenkaan voi selittää sitä, miten merkittävästi pienempi havaittu kuolleisuus on kuin mitä olisi voitu odottaa 33689 satunnaistetun henkilön [101] populaatiossa — vain 18 prosenttia odotetusta kuolleisuudesta on raportoitu.
Prosessi 1 & prosessi 2: yleiskatsaus niiden eroista
Pfizer/BioNTech käytti COVID-19-rokotekandidaatin BNT162b2:n (kauppanimeltään Comirnaty) kehityksessä kahta erillistä valmistusmenetelmää, joita he kutsuivat ”prosessiksi 1” ja ”prosessiksi 2”.
Kliinisen tutkimuksen tutkimussuunnitelmassa [102] todetaan: ”Alkuperäinen BNT162b2 valmistettiin ’prosessilla 1’, mutta ’prosessi 2’ kehitettiin tukemaan valmistuksen laajempaa mittakaavaa.” Lisänäyttöä löytyy muista Yhdysvaltain FDA:n, Japanin lääke- ja lääkinnällisten laitteiden viraston (PMDA), TGA:n ja Euroopan lääkeviraston (EMA) sääntelyasiakirjoista. Yhtenä esimerkkinä mainittakoon, että EMA:n 19. helmikuuta 2021 päivätyssä Comirnatya koskevassa tuotearviointikertomuksessa (PAR) todetaan seuraavaa: ”Kehityshistorian aikana on käytetty kahta vaikuttavan aineen prosessia: prosessi 1 (kliinisen tutkimuksen materiaali) ja prosessi 2 (kaupallinen prosessi) ” [103].
Kohdassa 83 mainitun EMA:n PAR:n lausunnon lisäksi, jonka mukaan prosessia 1 käytettiin kliinisten koeannosten valmistukseen ja prosessia 2 kaupallisiin annoksiin, Japanin PMDA:n 8. helmikuuta 2021 päivätyssä ”Report on Special Approval for Emergency” (raportti hätätilanteessa myönnettävästä erityishyväksynnästä) lausunnossa todetaan seuraavaa: ”Ei-kliinisissä ja kliinisissä tutkimuksissa käytetty vaikuttava aine valmistetaan prosessilla 1 ja ehdotetun kaupallisen formulaation vaikuttava aine prosessilla 2” [104].
Lokakuun 6. [105] päivättyyn pöytäkirjaan tehdyssä tarkistuksessa 7 todetaan seuraavaa: ”Lisättiin ylimääräinen tutkiva tavoite turvallisuuden ja immunogeenisuuden kuvaamiseksi 16-55-vuotiailla osallistujilla, jotka on rokotettu tutkimusinterventiolla, joka on tuotettu valmistusmenetelmällä ’Process 1’ tai ’Process 2’.”. Tätä muutosta käsitellään tarkemmin kohdassa 6.1.1: ”BNT162b2:n valmistuksen mittakaavaa on kasvatettu tulevien toimitusten tukemiseksi. BNT162b2:ta, joka on tuotettu lisääntynyttä tarjontaa tukevalla valmistusprosessilla (”prosessi 2”), annetaan tutkimuksessa noin 250:lle 16-55-vuotiaalle osallistujalle erää kohti. Tutkimuksessa kuvataan ennaltaehkäisevän BNT162b2:n turvallisuutta ja immunogeenisuutta 16-55-vuotiailla henkilöillä, jotka on rokotettu materiaalilla, joka on tuotettu nykyisellä valmistusprosessilla (prosessi 1), ja materiaalilla, joka on tuotettu eristä, jotka on tuotettu lisääntynyttä tarjontaa tukevalla valmistusprosessilla (prosessi 2) ” [106].
Kohdassa 65 siteeratussa kliinisen tutkimuksen pöytäkirjassa esitetään tiivistetysti kolme keskeistä eroa prosessien 1 ja 2 välillä: ”Prosessimuutokset liittyvät DNA-mallin tuotantomenetelmään, josta RNA-lääkeaine transkriboidaan, ja RNA-lääkeaineen puhdistusmenetelmään. BNT162b2-lääkevalmistetta valmistetaan tämän jälkeen käyttämällä skaalattua LNP-valmistusprosessia ” [107].
Erot prosessien 1 ja 2 välillä eivät ole vähäpätöisiä. TGA:lta saadussa asiakirjassa [108] esitetään yksityiskohtaisesti joitakin keskeisiä muutoksia, jotka on tehty prosessien 1 ja 2 välillä, vaikka monet yksityiskohdat on poistettu. Prosessissa 1 mRNA:n transkriptioon tarvittava DNA-malli tuotettiin PCR-amplifikaation avulla; prosessissa 2 käytetään linearisoitua plasmidi-DNA:ta, jota viljellään E. coli -bakteereissa. Linearisoidussa plasmidi-DNA:ssa käytetään plasmidi-DNA:ta, joka on pieni, pyöreä, kaksijuosteinen DNA-molekyyli, jota tavallisesti esiintyy bakteereissa. Muissa (osittain redusoiduissa) yksityiskohdissa kuvattiin muutoksia in vitro -transkriptioreaktion tilavuuteen, erän mittakaavaan ja puhdistusmenetelmään (magneettihelmet prosessissa 1; proteinaasi K -käsittely proteiinien pilkkomiseksi ja niihin liittyvien nukleiinihappojen vapauttamiseksi, jota seuraa tangentiaalinen virtaussuodatus prosessissa 2).
Prosessin 2 erien tunnistaminen
Joissakin sääntelyasiakirjoissa prosessiin 1 viitataan joskus ”klassisena” prosessina ja tuloksena olevaan tuotteeseen viitataan ”kliinisenä toimituksena”. Prosessiin 2 viitataan toisinaan nimellä ”upscale”-prosessi, ja sen tuloksena syntyviin tuotteisiin viitataan nimellä ”emergency” tai ”commercial” supply. Tämä käy ilmi TGA:n julkaisemasta asiakirjasta. Kyseessä on FOI 3659 -asiakirja 4, jonka otsikko on ”BNT162b2 (PF-07302048) Comparability Report for PPQ Drug Product Lots ”109 ja jossa luetellaan jaetut erät, niiden käyttö ja vastaavat tuotantoprosessit.
Vertailukelpoisuusraportissa erotellaan kliiniset, hätä- ja kaupalliset toimituserät seuraavasti: ”Lääkevalmisteen valmistusprosessi on kehittynyt kliinisestä toimituksesta hätäaputoimituksiin ja lopulta kaupallisiin toimituksiin, jolloin se on siirretty eri valmistuspaikkoihin ja prosessia on skaalattu. Kliininen tuotanto valmistettiin alun perin Polymunissa Itävallassa (”klassinen” prosessi). LNP-prosessin massan läpimenon parantamiseksi ja eräkoon kasvattamiseksi prosessi skaalattiin Polymunissa (”upscale”-prosessi), minkä jälkeen irtotavarana oleva lääkevalmiste (valmiiksi formuloidut LNP:t ennen steriilisuodatusta) kuljetettiin Pfizer Puursiin, Belgiaan täyttöä/viimeistelyä varten (hätäaputoimitusten ja kaupallisten toimitusten valmistusta varten). Tämä prosessi on otettu käyttöön myös mibe:ssä (Dermapharm) Saksassa hätäaputarvikkeiden valmistusta varten. Tässä yhteydessä Puursin täyttö-/viimeistelytoiminnot suoritettiin aluksi S2F2-linjalla (kliinisiä toimituksia varten) ja siirryttiin WSL5-linjalle suurempien erämäärien valmistamiseksi (hätätoimitukset ja myöhemmin kaupalliset toimitukset). Rutiininomaista kaupallista tuotantoa varten LNP-tuotantoprosessi on siirretty kokonaan Pfizeriin, Puursiin, Belgiaan, jossa täyttö-/viimeistelytoiminnot tapahtuvat täyttölinjoilla WSL5, FC2 ja VC2, ja Pfizeriin, Kalamazoon, Yhdysvaltoihin, jossa täyttö-/viimeistelytoiminnot tapahtuvat täyttölinjoilla L8 ja L18 (kaupallisten toimitusten valmistusta varten).” [110].
Samasta asiakirjasta voidaan tunnistaa, mitkä erät ovat prosessia 1 tai prosessia 2, sivun 4 taulukossa 1 ja sivun 11 taulukon 3 huomautuksissa b ja e lueteltujen erien perusteella. Lisätietoa erien valmistusprosessista löytyy FDA:n FOI:n perusteella julkaisemasta asiakirjasta [111]. Asiakirjan nimi on ”125742_S2_M3_32p5_batch_analyses.pdf”. – Asiakirjan sivulla 4 oleva taulukko 3.2.P.5.4-1 ”Summary of BNT162b2 Drug Product Lots” (Yhteenveto BNT162b2-lääke-eristä) sisältää asiaa koskevat tiedot. Jäljempänä viitataan molempiin asiakirjoihin.
FDA:n julkaisemassa asiakirjassa kerrotaan yksityiskohtaisesti, mitkä erät oli toimitettu millekin kliiniselle tutkimuspaikalle noin 6 kuukauden kuluttua tutkimuksen alkamisesta. Se on päivätty 17. maaliskuuta 2021 ja otsikoitu ”125742_S1_M5_5351_c4591001-interim-mth6-patient-batches.pdf ” [112]. Asiakirjassa luetellaan seuraavat yksilölliset eränumerot: BCV10320-A, BCV10420-A, BCV20420-A, BCV40420-A, BCV40620-A, BCV40620-B, BCV40620-C, BCV40620-D, BCV40720-A, BCV40720-B, BCV40720-C, ED3938, EE3813, EE8493Z ja EJ0553Z. Ei ole selvää, mitä erien EE8493 ja EJ0553 lopussa oleva Z tarkoittaa. Muissa asiakirjoissa nämä erät on lueteltu ilman Z-liitettä. Sitä on saatettu käyttää osoittamaan, että nämä kokeessa käytetyt erät olivat peräisin prosessista 2.
Edellä 88 ja 90 kohdassa mainittujen TGA:n ja FDA:n asiakirjojen taulukoiden perusteella kaikki erät, jotka alkavat kirjaimella ”BCV”, ovat prosessin 1 eriä. Erä ED3983 on lueteltu 90 kohdassa mainitun FDA:n eränanalyysiasiakirjan taulukossa 3.2.P.5.4-1 ”kliinisenä” eränä, ja se on merkitty huomautuksella a, joka on määritelty sivulla 13 seuraavasti: ”vastaa BCV40720-P:tä”, joka vahvistettiin prosessin 1 eräksi 91 kohdassa. Erä EE3813 on molemmissa taulukoissa merkitty prosessin 1 kliiniseksi eräksi.
Kohdassa 91 mainitussa 6 kuukauden potilaseriä koskevassa asiakirjassa yksilöidään kaksi prosessin 2 erää: EE8493 ja EJ0553. Erä EE8493 mainitaan prosessin 2 eränä edellä 90 kohdassa mainitun TGA:n ”Comparability Report for PPQ Drug Product Lots” -asiakirjan taulukossa 1 (ks. sarake ”DS Process and Site of Manufacture”). Erä EJ0553 on lueteltu TGA:n vertailukelpoisuusraportissa sivulla 11 olevan taulukon 3 huomautuksessa ”d”. Taulukon 3 huomautus ”d” on liitetty sarakkeeseen ”Historical Range: Emergency Supply”, mikä osoittaa, että EJ0553 on hätäaputoimituserä, joka oli toinen termi prosessille 2. Huomautuksessa ”d” täsmennetään lisäksi, että erän EJ0553 valmistuspaikka oli ”Polymun/Puurs WSL5”, mikä kohdassa 88 siteeratun asiakirjan kuvauksen perusteella antaa lisätodisteita siitä, että EJ0553 oli hätäaputoimituserä eikä kliininen erä, koska kaikki taulukossa 1 olevat erät, joiden ”DP Site of Manufacture” -kenttään on merkitty ”Polymun/Puurs WSL5”, ovat prosessi 2 -eriä. Tämä on täysin yhdenmukainen sivulla 3 olevan valmistusprosessin kehittymistä koskevan kuvauksen kanssa, jota on lainattu edellä 70 kohdassa. Monet muut huomautuksessa ”d” mainitut erät on lueteltu TGA:n vertailukelpoisuusraportin sivuilla 4-5 olevassa taulukossa 1, ja ne on kaikki merkitty prosessin 2 eriksi, eikä yksikään huomautuksessa ”d” taulukossa 3 luetelluista eristä ole taulukossa 1 kliinisenä eränä (prosessi 1). Lisäksi kaikki kliiniset erät on lueteltu erikseen taulukon 3 huomautuksessa ”b” sivulla 11. Erä EJ0553 on lueteltu kohdassa 90 mainitussa FDA:n ”Batch Analysis” -asiakirjassa sekä hätätoimitus- että kliinisenä eränä. Koska erä EE8493 on myös lueteltu sekä hätätoimituseränä että kliinisenä eränä, tämä osoittaa, että sekä EE8493:aa että EJ0553:a käytettiin jossakin määrin kliinisessä tutkimuksessa ja että ne olivat myös osa hätätoimituserää.
Lisäksi lähes kaikki haittavaikutukset, jotka on raportoitu [113] Yhdysvaltojen tautienvalvontakeskuksen rokotteiden haittavaikutusilmoitusjärjestelmässä (VAERS [114]) erien EE8493 ja EJ0553 osalta, on rokotettu sen jälkeen, kun Comirnaty oli hyväksytty väliaikaiseen käyttöön Yhdistyneessä kuningaskunnassa. VAERS-järjestelmässä [115] ei ole raportteja haittavaikutuksista yhdestäkään muusta erästä, joka on lueteltu tutkimuspaikoille toimitetuksi. Tämä antaa lisätodisteita siitä, että EE8493 ja EJ0553 olivat prosessin 2 valmisteita, koska niitä jaettiin ja annettiin kaupallisesti myyntiluvan myöntämisen jälkeen.
Todisteet siitä, että erää EE8493 käytettiin prosessien 1 ja 2 suunniteltuun vertailuun
On kaksi tapaa tunnistaa, että erää EE8493 käytettiin osana suunniteltua vertailututkimusta prosessien 1 ja 2 välillä, kuten 85 kohdassa mainitussa kliinisen tutkimuksen pöytäkirjassa on kuvattu. Ensimmäinen tapa on tunnistaa, mitkä prosessin 2 erät toimitettiin mihin kliinisen tutkimuksen tutkimuspaikkoihin, ja laskea, kuinka monta hoidettavaa otettiin mukaan vertailututkimuksen alusta alkaen (ks. jäljempänä kohdat 98-99). Toiseksi osoitetaan, että osallistujien osajoukon satunnaistamisnumerot erosivat kaikista muista (ks. jäljempänä kohta 100). Nämä toisistaan riippumattomat menetelmät johtavat samaan tulokseen: vain 252 koehenkilöä, joille annettiin rokoteannoksia erästä EE8493, otettiin lopulta mukaan suunniteltuun vertailuun.
Vastauksessaan FOI-pyyntöön 23/510 Yhdistyneen kuningaskunnan Medicines & Healthcare products Regulatory Agency (MHRA) todisti, että ”ensimmäinen kliininen erä, joka sisälsi prosessin 2 lääkeaineita, annosteltiin 19. lokakuuta 2020 Yhdysvalloissa ” [116].
Kohdassa 91 mainitussa FDA:n asiakirjassa luetellaan, mitkä erät oli jaettu mille tutkimuspaikoille 17. maaliskuuta 2021 mennessä. Samankaltaisessa asiakirjassa [117] luetellaan, mitkä erät oli toimitettu kullekin tutkimuspaikalle 19. marraskuuta 2020 mennessä. Kyseisessä asiakirjassa ainoa Process 2 -erä, joka on lueteltu, on EE8493 (huomautus: erää EJ0553 ei ole lueteltu). Näin ollen voidaan päätellä, että EE8493 oli ainoa prosessin 2 erä, joka oli jaettu kliinisten tutkimusten tutkimuspaikoille, kun prosessien 1 ja 2 vertailututkimus alkoi 19. lokakuuta 2020. Sitä toimitettiin tutkimuspaikkoihin 1133, 1135, 1146 ja 1170 sekä välivaiheen että 6 kuukauden potilaseräasiakirjojen mukaan.
Niiden koehenkilöiden analyysi, jotka saivat ensimmäisen annoksensa 19. lokakuuta 2020 tai sen jälkeen [118], osoittaa, että näissä neljässä toimipisteessä oli yhteensä 252 koehenkilöä, jotka saivat rokotteen, ja 250 koehenkilöä, jotka saivat lumelääkettä [119]. Kaikki hoitohaaran 252 koehenkilöä olivat 16-55-vuotiaita. Tämä vastaa tutkimussuunnitelmassa esitettyä kuvausta suunnitellusta tutkimuksesta, jonka mukaan Process 2 -annoksia annettaisiin ”noin 250:lle 16-55-vuotiaalle osallistujalle”, kuten kohdassa 2 on yksityiskohtaisesti kuvattu. (Ks. liite A, jossa on luettelo 252 koehenkilöstä, jotka rekrytoitiin kyseisiin toimipaikkoihin kyseisenä ajanjaksona). Tämä analyysi voidaan vahvistaa tarkastelemalla silmämääräisesti BLA:n satunnaistamistiedostoa, jonka toimeksiantajat ovat toimittaneet FDA:lle [120].
Erä EJ0553 toimitettiin toimipaikkaan 1007. Kohteessa 1007 19. lokakuuta 2020 jälkeen hoidon saaneilla 17:llä vastaanottajalla ei ole satunnaistamisnumeroita, jotka osoittavat, että heidät on sisällytetty Prosessien 1 ja 2 vertailututkimukseen, kuten kohdassa 100 on esitetty. Lisäksi vain 17 hoidettavaa henkilöä olisi voinut mahdollisesti saada annoksia erästä EJ0553, eikä noin 250:tä, kuten kohdassa 2 mainitussa pöytäkirjassa on suunniteltu. Näin ollen voimme päätellä, että nämä 17 koehenkilöä eivät kuuluneet suunniteltuun tutkimukseen, jossa verrattiin prosesseja 1 ja 2. Kun otetaan huomioon, että erä EJ0553 toimitettiin kolmelle muulle tutkimuspaikalle, joihin ei 14. marraskuuta 2020 jälkeen otettu uusia hoitohenkilöitä, on todennäköistä, että annokset tästä prosessin 2 erästä toimitettiin näille neljälle tutkimuspaikalle annettavaksi lumelääkehenkilöille, jotka vapautettiin sokkouttamatta ja jotka tarjoutuivat rokotettaviksi sen jälkeen, kun FDA oli myöntänyt kiireellisen käyttöluvan 11. joulukuuta 2020.
Tässä analyysissä käytetyistä aineistoista ja asiakirjoista löytyy toinen keino vertailututkimukseen osallistuneiden koehenkilöiden tunnistamiseksi, jonka löysivät samat kirjoittajat kuin Michels et al. (mainittu kohdissa 71-79): koehenkilön satunnaistamisnumero [121]. Jokainen tutkimukseen osallistunut koehenkilö sijoittuu numeroiden 1081 ja 274318 väliin, lukuun ottamatta pientä 502 koehenkilön osajoukkoa, jonka satunnaistamisnumerot ovat välillä 400002 ja 401509. Näistä 252 on samoja hoitohenkilöitä, jotka on tunnistettu kohdassa 98 neljässä toimipaikassa, jotka saivat Process 2 -eriä ennen 19. marraskuuta 2020. Loput 250 ovat lumelääkettä saaneita, jotka ovat samoja kuin kohdassa 97 [122] yksilöidyt neljä toimipaikkaa. Tämä vahvistaa riippumattomasti kohdassa 80 esitetyn päätelmän, jonka mukaan nämä 252 hoitoa saanutta koehenkilöä, jotka olivat peräisin erän EE8493 saaneista toimipaikoista, olivat ainoat, jotka oli tarkoitettu prosessien 1 ja 2 väliseen vertailuun.
Prosessin 1 ja prosessin 2 mukaisen koehenkilöiden värväyksen vertailu on esitetty viikkokaaviossa.
Todisteet siitä että Prosessien 1 ja 2 suunniteltua vertailua ei koskaan suoritettu
Vastauksessaan FOI-pyyntöön 23/510, johon viitataan kohdassa 96 ja joka on tämän kertomuksen liitteenä, MHRA toteaa, että tutkimustuloksia odotettiin helmikuussa 2021 (sivu 2). Suunniteltu vertailu pöytäkirjasta kuitenkin ”poistettiin ja dokumentoitiin pöytäkirjamuutoksella 20 syyskuussa 2022, koska ’prosessin 2’ kautta valmistettuja rokotteita käytettiin laajasti.”. Näin ollen tätä prosessivertailua ei suoritettu osana virallista dokumentointia” (sivu 5). Ainakaan MHRA:n mielestä vertailututkimusta ei koskaan suoritettu.
Todisteet siitä, että nämä kaksi tuotetta eivät ole täysin samanlaisia: Prosessi 2 -valmisteen saajien keskuudessa esiintyy enemmän haittavaikutuksia
Mallinnimme prosessin 2 vastaanottajana olemisen vaikutusta muihin muuttujiin verrattuna yhdysvaltalaisten, 55-vuotiaiden tai sitä nuorempien koehenkilöiden rekisteröimien haittavaikutusten määrään Poissonin regression avulla ja havaitsimme, että se lisää haittavaikutusten lukumäärää 264,33 prosentilla; sillä on erittäin merkittävä vaikutus haittavaikutuksiin (6,59 kertaa suurempi vaikutus kuin ”liitännäissairauksilla”), vaikkakin se on vähemmän merkittävä kuin sukupuolen tai liikalihavuuden vaikutus [123].
Verrattaessa yksinomaan 95:tä ei-lihavuutta sairastavaa miespuolista vastaanottajaa Yhdysvalloissa prosessi 2 johtaa 211,77 prosentin lisäykseen, jonka vaikutus on 4,84 kertaa suurempi kuin komorbiditeetin vaikutus. Arviointi on samanlainen (214,49 % lisäys) negatiivisen binomiregression avulla.
Todisteet eroista lymfadenopatiassa prosessin 1 ja prosessin 2 erien välillä ja MHRA:n epätarkat lausunnot
Lymfadenopatia on lääketieteellinen termi turvonneille imusolmukkeille. Kliinisen tutkimuksen (C4591001) kahden ensimmäisen rokoteannoksen ja kolmannen (tehosterokote) rokoteannoksen aiheuttaman lymfadenopatian esiintyvyydessä havaitut erot viittaavat prosessin 1 ja prosessin 2 rokotevalmisteen erilaisiin haittavaikutusprofiileihin. Syynä on se, että kliinisen tutkimuksen kaksi ensimmäistä annosta olivat valtaosin prosessilla 1 valmistettuja rokoteannoksia, kun taas useita kuukausia myöhemmin annetut tehosteannokset olisi valmistettu prosessilla 2 kaupallista toimitusta varten.
Pfizerin/BioNTechin COVID-19 mRNA-rokotteen BNT162b2 väliaikaista toimituslupaa koskevassa ”MHRA’s Public Assessment Report for the Authorisation for Temporary Supply” -raportissa (MHRA:n julkinen arviointiraportti) kuvataan lymfadenopatian määrää kliinisen tutkimuksen C4591001124 alustavan raportin perusteella. Vaikka julkinen arviointiraportti (MHRA:n PAR) päivitettiin nuorten rokotusten osalta kesäkuussa 2021, kansilehdellä todetaan, että siinä ”esitetään yhteenveto alkuperäisestä arviosta hyväksynnän myöntämishetkellä joulukuussa 2020.”. Alkuperäisen raportin teksti säilyy ennallaan”.
Kliinisen tutkimuksen C4591001 lymfadenopatian määrä on MHRA:n PAR:n sivulla 42 lueteltu 0,3 prosentiksi ja luokiteltu sivulla 50 ”harvinaiseksi”, joka on määritelty esiintyväksi yli 0,1 prosentissa tapauksista mutta alle 1 prosentissa tapauksista.
MHRA:n kesäkuussa 2023 julkaistussa asiakirjassa ”Information for Healthcare Professionals on COVID-19 Vaccine Pfizer/BioNTech (Regulation 174)” lymfadenopatian määrä on esitetty taulukossa 1 [125]. Se on lueteltu harvinaiseksi. Mutta taulukon alaosassa olevassa huomautuksessa (a) todetaan: ”Lymfadenopatian esiintyvyys oli suurempi (5,2 % vs. 0,4 %) osallistujilla, jotka saivat tehosteannoksen (kolmas annos), verrattuna osallistujiin, jotka saivat kaksi annosta.”” Lymfadenopatian 5,2 %:n esiintymistiheys siirtäisi lymfadenopatian luokasta ”harvinainen” luokitukseen ”yleinen”. Se merkitsee yli 13-kertaista kasvua lymfadenopatian määrässä [126].
Yksi mahdollinen selitys tälle lisääntymiselle on se, että tehosteannos saa aikaan voimakkaamman immuunireaktion, mikä johtaa lymfadenopatian lisääntymiseen. Tel Avivin yliopiston lääketieteellisen tiedekunnan israelilaistutkijoiden PET-CT-kuvauksia käyttäen suorittamissa huolellisissa ja erittäin tarkoissa lymfadenopatiaa koskevissa kuvantamistutkimuksissa todettiin kuitenkin, että ”minkä tahansa asteisen VAHL:n [rokotteeseen liittyvä hypermetabolinen lymfadenopatia] kokonaisesiintyvyys kolmannen COVID-19-rokoteannoksen jälkeen on pohjimmiltaan samankaltainen kuin mitä raportoitiin ensimmäisten ja toisten COVID-19-rokoteannosten jälkeen. Kolmannen annoksen jälkeisten VAHL-tapausten havaittiin kuitenkin olevan lyhyempikestoisia ja niiden tartuntaintensiteetti oli alhainen viiden ensimmäisen päivän kuluttua rokotuksesta ” [127]. Tämä tarkoittaa, että tehosterokotuksen jälkeinen lymfadenopatia ei ollut pahempi kuin kahden ensimmäisen rokoteannoksen jälkeen, vaan se oli joiltakin osin jopa lievempi.
Israelilaisen tutkimuksen tulokset eivät ole yhdenmukaisia MHRA:n ilmoittaman lymfadenopatian 13-kertaisen lisääntymisen kanssa kahden ensimmäisen annoksen ja kolmannen annoksen välillä. Tätä israelilaista tutkimusta ei tehty osana kliinistä tutkimusta C4591001. Se perustui henkilöihin, jotka saivat kaupallisia annoksia, jotka toimitettiin Israeliin rokotteen käyttöönoton jälkeen, eli annoksia, jotka oli valmistettu prosessilla 2.
Tämän perusteella voidaan erittäin suurella varmuudella päätellä, että MHRA:n ilmoittama lymfadenopatian lisääntyminen johtuu siirtymisestä kliinisessä tutkimuksessa käytetyistä prosessin 1 annoksista prosessin 2 annoksiin, joita käytettiin myöhemmin tehosteannoksina.
Vaikka lymfadenopatian 5,2 prosentin osuuden lähdettä ei ole ilmoitettu, kun otetaan huomioon ajankohta, jolloin tehosteannokset annettiin ensimmäisen kerran vuoden 2021 jälkipuoliskolla, niiden on täytynyt olla peräisin prosessia 2 käyttäen annetuista tehosteannoksista. Lymfadenopatian lisääntynyttä määrää tehosteannoksissa tukee myös Pfizer/BioNTechin kliininen tutkimus C4591031, joka koski ensimmäistä tehosteannosta (kolmas annos) ja jossa lymfadenopatian osuus oli 2,7 % [128]. Tämä merkitsee yli kuusinkertaista kasvua annoksiin 1 ja 2 verrattuna, eikä se myöskään ole yhdenmukainen edellä mainitun israelilaisen tutkimuksen tuloksen kanssa (ks. viite 12), jonka mukaan lymfadenopatian määrässä ei ole eroa ensimmäisen tehosteannoksen ja aikaisempien annosten välillä.
Katkaisupäivät eivät olleet “tietojen katkaisupäiviä”
Perinteisissä tutkimuksissa on rajapyykki, joka vastaa tutkimuksen kronologista päättymispäivää, mutta tässä tapauksessa tutkimus jatkui sekä EU:n myyntiluvan että BLA-hakemuksen jättämisen jälkeen. Käytännössä, vaikka BLA-aineistossa esitettiin asiakirjoja, joiden mukaan tutkimuksen päättymispäivä oli 13. maaliskuuta 2021, CRF-tiedotteita muokattiin aina 1. huhtikuuta 2021 asti, kuten minkä tahansa CRF-tiedoston silmämääräinen tarkastelu osoittaa — ks. esim. kohta 65. Tämä tekee BLA-hakemuksen jäljentämisen — kuten ilmoitettujen COVID-tapausten tarkan jäljentämisen — lähes mahdottomaksi ilman täydellistä pääsyä kirjausketjuun. Valtaosa ”COVID-oireiksi uudelleen kelpuutetuista” haittavaikutuksista liittyy näihin ”viime hetken muokkauksiin”. Esimerkkinä voidaan mainita vain muutamia 1028 CRF-tiedostosta löytyviä tietojen rajaamiseen liittyviä epäselvyyksiä:
12231058 [129] — 2. ja 3. maaliskuuta 2021 ilmenneet väsymystä ja pistoskohdan kipua koskevat haittavaikutukset kirjattiin 23. maaliskuuta 2021, ja ne ovat tietokannassa [130].
12261769 [131] — Koehenkilöllä on COVID-käynti 18. maaliskuuta 2021, joka on merkitty 19. maaliskuuta 2021 ja jota ei ole tietokannassa.
12312420 [132] — COVID-käynti A 12.3.-15.3.2021, merkitty 16.3.2021, ja COVID-käynti B, 26.3. – jatkuva, merkitty 29.3.2021, jossa positiivinen paikallinen pyyhkäisynäyte sivulla 235, eivät molemmat ole tietokannassa.
12313610 [133] — 19. helmikuuta 2021. tapahtunut eteislepatuksen SAE kirjattiin 20. maaliskuuta 2021, kun koepaikka oli lähettänyt alkuperäisen turvallisuustietokannan 19. maaliskuuta 2021, sivu 181, ja se on tietokannassa.
Lääketieteellisen historian porsaanreiän hyväksikäyttö
Tutkimuspöytäkirjassa [134] määriteltiin merkittäviä porsaanreikiä haittatapahtumien kirjaamisessa, mikä käytännössä tarkoitti sitä, että jo olemassa olevia sairauksia tai koehenkilön sairaushistoriaan sisältyviä sairauksia ei kirjattaisi sen mukaan, miten päätutkija arvioi sairauden ”liittyvän luonteeseen”.
Tämä pöytäkirjassa oleva porsaanreikä, jonka täydellinen kuvaaminen on työläs työ, joka ei ole tämän mietinnön aiheena, on mahdollistanut huomattavan ”olosuhteiden huonontumisen” harhaanjohtamisen. Esimerkiksi koehenkilö 10791044 [135] näkee ”nivelrikon pahenevan”, minkä seurauksena hänen molemmat polvensa vaihdettiin, tai 11171146 aortan aneurysman poistuvan AE-lokista tutkimuslääkärin arvion perusteella. [136]
Todisteet siitä, että nämä kaksi tuotetta eivät ole täysin samanlaisia: markkinoille tulon jälkeisissä tutkimuksissa todettu kohonnut kuukautisvuotojen määrä
Myöhemmissä tutkimuksissa todettiin, että kuukautisvuotoa esiintyy paljon; esimerkiksi 12+% [137] Saudi-Arabiassa sijaitsevan yliopiston naisopiskelijoita ja henkilökuntaa koskevassa tutkimuksessa. Al Kadrin tekemässä meta-analyysissä [138] todettiin, että yhdistetty esiintyvyys oli 24,24 % (95 % CI: 12,8-35,6 %).
Tutkimuksen aikana [139] haittavaikutuksina oli raportoitu vain neljä kuukautisvuototapausta – kaksi BNT162b2-hoitoa saaneista (0,065 % 3087:stä 16-39-vuotiaasta naisesta).
Tarkasteltaessa sairaushistoriatietoja [140] löysimme 131 BNT:tä (1,77 %) 16-59-vuotiasta naishenkilöä, joilla oli aiemmin ollut menorragia – kaikkien kohdalla tapahtuman tilaksi oli asetettu ”VIIMEINEN TAPAHTUMA”. Osuus nousee 1,93 prosenttiin (143 tutkittavaa), jos mukaan otetaan muut tilat, joiden tutkimuslääkäri voi katsoa liittyvän menorragiaan (kohdun toimintahäiriöt, munasarjojen verenvuoto). Tämä on edelleen hyvin kaukana tutkimusten jälkeisistä luvuista, ja sen perusteella voidaan päätellä, että markkinoille saattamisen jälkeisissä tutkimuksissa todetut erittäin korkeat kuukautisvuototapausten luvut ovat toinen seuraus prosessiin 2 siirtymisestä.
Poikkeavuudet PCR-testauksessa
Tutkimuksessa oli yhteensä 110 päivää 27. heinäkuuta 2020 – ensimmäisestä satunnaistamisesta – 14. marraskuuta 2020 tapahtuneeseen tietojen katkaisuun, joka oli viimeinen VRBPAC:lle toimitettuun tietoon ja New England Journal of Medicine -lehdessä julkaistuun Polackin artikkeliin sisältyvä tietopiste. Tänä ajanjaksona, ensimmäisen annoksen jälkeen, kirjattiin 448 positiivista PCR-testiä plasebo-haarassa ja 163 positiivista testiä BNT162b2-haarassa [141].
Jos rajoitutaan protokollan mukaisesti testeihin, jotka on kirjattu 4 päivän kuluessa ilmenneillä oireilla, kokonaismäärä on 306 lumelääkettä ja 55 BNT162b2:ta. Oireettomuuden vuoksi hylätyn BNT162b2:n osuus (-66,3 %) verrattuna hylätyn lumelääkkeen määrään (-31,7 %) on luonnollisesti tilastollisesti erittäin merkittävä.
Korostimme 69 kohdassa COVID-oireiden uudelleenmäärittelyn vaikutusta. Sen vuoksi on hyödyllistä tehdä samanlainen ”oireanalyysi”, jossa otetaan huomioon kirjatut COVID-oireet riippumatta kliinisen tutkimuksen henkilökunnan ylläpitämästä tietokokonaisuudesta. Tämä näkökulma nostaa kokonaismäärät 70 oireiseen BNT162b2:een, joilla on positiivinen PCR (+15), 316:een Placeboa (+10) vastaan, eikä selitä epätasapainoa. Oireisten PCR-testien kertyminen kussakin haarassa on esitetty seuraavassa kaaviossa.
Analysoimme maittain [142] Yhdysvaltojen ja Argentiinan osalta niiden henkilöiden prosenttiosuuden, jotka ilmoittivat oireistaan ja joiden tuloksena tehtiin keskitetty PCR-testi 4 päivän kuluessa protokollan mukaisesti. Tasoitimme renderöinnin 3 päivän liukuvalla keskiarvolla. Seuraavasta kaaviosta käy ilmi, että Yhdysvalloissa kutakin ilmoitettua oireiden aaltoa seuraa merkittävä lasku molempien testauksessa. Vaikka on mahdollista, että testejä on ollut liian vähän suurten COVID-aaltojen aikana, on myös mahdollista, että testien manipulointia, kuten oireiden kirjaamisen lykkäämistä tai muita testien lieventämistapoja, on esiintynyt näiden jyrkkien testimäärän laskujen aikana, koska siitä ei ole riittävää dokumentaatiota. Tämä ei missään tapauksessa ole sellainen testausmalli, jota voisimme odottaa tutkimuksessa, jonka tavoitteena on tuottaa luotettavia tuloksia.
Sama havaittavissa oleva kuvio, eli testaustiheyden jyrkkä lasku voimakkaan oireiden raportoinnin jaksojen jälkeen, on nähtävissä – ja se tapahtuu myös Argentiinassa [143], kun raportoitujen oireiden määrä on vähäinen – mikä herättää lisäkysymyksiä tapahtumista, jotka vaikuttivat oireista raportoivien koehenkilöiden testaamiseen.
Koehenkilöiden COVID-käyntien PCR-testaukseen liittyvät poikkeavuudet
Vaiheen 3 satunnaistetut koehenkilöt tekivät yhteensä 10 219 ”oireenmukaista käyntiä” – kukin ”oireenmukainen käynti” vastaa oireiden perusteella epäiltyä COVID-tautia, mutta voi aiheuttaa useita fyysisiä käyntejä koehenkilön toimipaikassa useiden päivien välein [144].
Protokollaa noudattaen oireenmukaisten käyntien aikana otetut näytteet oli tarkoitus testata paikallisesti ja ”keskitetysti” Pfizerin Pearl Riverin laboratoriossa New Yorkissa, Yhdysvalloissa. Keskuslaboratoriotestit olivat suositeltavin menetelmä COVID-tapauksen vahvistamiseksi [145], vaikka protokollan vaihteluista riippuen voitiin käyttää FDA:n hyväksymiä paikallisia testejä [146]. Keskustestejä kirjattiin yhteensä 9474 ja paikallisia testejä 5489 kappaletta 13. maaliskuuta 2021 olevaan päättymispäivään mennessä.
BNT162b2-ryhmään kuuluvien henkilöiden 4421 oireenmukaisesta käynnistä 87,2 % johti PCR-testien lähettämiseen keskuslaboratorioon, kun taas plaseboryhmään kuuluvien henkilöiden 5798 käynnistä 88,3 %. Tämä pieni ero ei ollut merkittävä.
Sitä vastoin samana ajankohtana BNT162b2-ryhmän 4421 oireenmukaisesta käynnistä vain 43,5 % oli johtanut paikalliseen PCR-testaukseen, kun taas lumelääkeryhmän 5798 käynnistä 50,8 % oli johtanut paikalliseen PCR-testaukseen. Tämä ero on erittäin merkittävä, ja se osoittaa, että tietyissä paikoissa esiintyi merkittävä ero ryhmien välisessä hoidossa vastuullisten ryhmien toimesta.
On myös tärkeää tarkkailla PCR-testejä varten tehtyjen koehenkilöiden hoitoa oireenmukaisten käyntien yhteydessä kiireellisen käyttöluvan (EUA) päättyessä Yhdysvalloissa 14. marraskuuta 2020. Tähän päivämäärään mennessä oli kirjattu 5415 oireista käyntiä. Vain 65,1 % BNT162b2- ja 65,5 %:lla lumelääkepotilaista oireenmukaiset käynnit olivat johtaneet keskitettyyn testaukseen.
Vaikka ero paikallisten testien käsittelyssä on tilastollisesti vähemmän merkitsevä, se on edelleen olemassa. Tätä eroa, joka oli ilmeinen jo ennen kiireellisen myyntiluvan saamista, ei ole vielä selitetty.
Analysoitaessa oireenmukaisia käyntejä, jotka johtivat keskitettyihin PCR-testeihin protokollaikkunan sisällä [147], määräajassa tehtyjen testien määrä laskee 54,2 prosenttiin BNT162b2:n osalta ja 56,2 prosenttiin Placebon osalta. Määräajan kuluessa tehtyjen paikallisten testien osuus vähenee myös, mutta ryhmien välillä on edelleen merkittävä ero hoidon suhteen: BNT162b2:lla tehtiin 29,2 prosenttia testeistä ja Placebolla 33,3 prosenttia (p-arvo 8,103e-06).
Paikallisten testien analyysi koepaikoittain osoittaa, että sokeisiin kohdistuvat rikkomukset sijaitsevat Yhdysvalloissa
Palatakseni 127 kohdassa esitettyyn näkökulmaan (13. maaliskuuta 2021 COVID-käynnit – toisin sanoen BLA-tiedot analysoitiin), voimme keskittyä näihin poikkeavuuksiin testauspaikkakohtaisesti epänormaalien paikkojen tunnistamiseksi [148]. Suoritimme Fisherin tarkan testin koehenkilöille, joissa oli yhteensä vähintään 50 oireenmukaista käyntiä, jotta tunnistimme merkittävästi epätasapainoiset koehenkilöt — BNT162b2-ryhmän testaus oli systemaattisesti liian vähäistä verrattuna lumelääkeryhmään.
Arvioidaksemme, voisivatko harvinaisemmat, vaihtelevat tai vakavat oireet selittää kuilun, mittasimme t-testillä (t = -4,729, p-arvo = 2,451e-06) koehenkilöiden ilmoittamien oireiden ja käyntien välisen eron näillä koepaikoilla. Koehenkilöiden käynneillään ilmoittamien oireiden keskiarvo oli 2,49 BNT:llä ja 2,89 Placebolla, mikä osoittaa, että BNT-koehenkilöt ilmoittivat huomattavasti vähemmän oireita kuin Placebo.
Kun otetaan kuitenkin huomioon COVID-käynneistä johtuvien oireiden kyseenalainen luokittelu haittavaikutuksiksi, jota korostimme Augusto Roux’n todistajanlausunnon 46 kohdassa, ja ilmiön laaja-alaisuus, joka käy ilmi kohdista 61-66, on tarpeen huomata, että tämä vaikutus kääntyy päinvastaiseksi, jos tarkastelemme COVIDin kaltaisia oireita, jotka on raportoitu kaikissa tietokokonaisuuksissa. Seuraavassa kaaviossa esitetään niiden oireiden prosenttiosuus, jotka koehenkilöt ilmoittivat 7 päivän liukuvalla keskiarvolla molemmissa haaroissa ja jotka luokiteltiin COVID-oireiksi ja joihin liittyi COVID-käynti asianmukaisessa tietokokonaisuudessa. Se osoittaa, että BNT:n raportoimien oireiden osuus, jotka päättyivät oireenmukaiseen käyntiin, pysyi johdonmukaisesti alhaisempana aina EUA:n ja sokkoutuksen purkamiseen asti.
Yhteenveto tärkeimmistä poikkeamista tutkimuspaikkojen mittakaavassa
Merkittävimmät poikkeamat tutkimuspaikan mittakaavassa voidaan luokitella sokeisiin vaikuttaviin poikkeamiin:
havaintopoikkeamat, kohta 33
PCR-asteiden poikkeavuudet, kohta 131
ja ne, joissa on vakavia epäilyjä siitä, että henkilöitä on saatettu poistaa rekistereistä:
ilmoitettujen satunnaistamisnumeroiden poikkeavuudet, kohta 25
poikkeavuudet koehenkilöiden tunnistenumeroissa, kohta 48.
Seuraavissa taulukoissa esitetään yhteenveto kohteista, joihin on kohdistunut vaikutuksia; vain 17 kohdetta 153:sta luetellusta kohteesta on ”säästynyt” suurilta poikkeamilta.
The New England Journal of Medicine – Edward E. Walsh, M.D et al. – Safety and Immunogenicity of Two RNA-Based Covid-19 Vaccine Candidates – https://www.nejm.org/doi/10.1056/NEJMoa2027906
The New England Journal of Medicine – Stephen J. Thomas, M.D. et al. – Safety and Efficacy of the BNT162b2 mRNA Covid-19 Vaccine through 6 Months – https://www.nejm.org/doi/10.1056/NEJMoa2110345 – “Between July 27, 2020, and October 29, 2020, a total of 45,441 participants 16 years of age or older underwent screening, and 44,165 underwent randomization at 152 sites”.
Nature Communications – Antonio E. Muruato et al. – A high-throughput neutralizing antibody assay for COVID-19 diagnosis and vaccine evaluation – https://ncbi.nlm.nih.gov/pmc/articles/PMC7426916
International Journal of Vaccine Theory, Practice, and Research – Corinne Michels et al. – Forensic analysis of the 38 subject deaths in the 6-Month Interim Report of the Pfizer/BioNTech BNT162b2 mRNA Vaccine Clinical Trial – https://ijvtpr.com/index.php/IJVTPR/article/view/86
Dr Jeyanthi Kunadhasan, MD (UKM), MMed (AnaesUM), FANZCA MMED (Monash), Open Letter to Dr Anthony Lawler, TGA’s Health Products Regulation Group – March 21, 2024
Dr Jeyanthi Kunadhasan, MD (UKM), MMed (AnaesUM), FANZCA MMED (Monash), Open Letter to Dr Anthony Lawler, TGA’s Health Products Regulation Group – May 17, 2024
Pharmaceutical and Medical Products Agency – Pharmaceutical Evaluation Division, Pharmaceutical Safety and Environmental Health Bureau, Ministry of Health, Labour and Welfare – Report on the Deliberation Results – https://www.pmda.go.jp/files/000243206.pdf, Page 13
Note that the PAR from December 2020 states a lymphadenopathy rate from doses 1 and 2 of 0.3% but the updated information for healthcare professionals cites a rate of 0.4%. The difference is because the original clinical trial had not finished recruiting participants when authorization was granted in December, 2020. The complete trial data put the rate at 0.4% instead of 0.3%.
European Journal of Nuclear Medicine and Molecular Imaging – Cohen, D., Hazut Krauthammer, S., Wolf, I. et al. – A sigh of relief: vaccine-associated hypermetabolic lymphadenopathy following the third COVID-19 vaccine dose is short in duration and uncommonly interferes with the interpretation of [18F]FDG PET-CT studies performed in oncologic patients. – https://doi.org/10.1007/s00259-021-05579-7
The New England Journal of Medicine – Moreira ED Jr, Kitchin N, Xu X, et al. – Safety and efficacy of a third dose of BNT162b2 Covid-19 vaccine. – https://www.nejm.org/doi/full/10.1056/NEJMoa2200674, Table 2
Journal of Infection and Public Health – Hanan M. Al Kadri et al. – COVID-19 vaccination and menstrual disorders among women: Findings from a meta-analysis study – https://www.ncbi.nlm.nih.gov/pmc/articles/PMC9979695
Kun markkinaosapuolet joutuvat paniikkiin, he alkavat muuttaa omistuksiaan käteiseksi. Sitten paniikki siirtyy supermarketteihin ja hyllyt alkavat tyhjentyä. Ne, joiden pää on kiinni hiekassa, voivat jäädä tyhjän päälle ja jäädä viimeiseksi, kun musiikki loppuu.
Tohtori Nancy Messonnier, tautien valvonta- ja ehkäisykeskuksen (CDC) kansallisen rokotus- ja hengitystiesairauksien keskuksen johtaja, varoitti, että Kiinan tappavan koronaviruksen leviäminen Yhdysvaltoihin on lähes varmaa, ja sanoi, että se voi vaikuttaa dramaattisesti amerikkalaisten jokapäiväiseen elämään. Häiriöt jokapäiväisessä elämässä tulevat olemaan vakavia, koska terveys- ja lääketieteelliset viranomaiset ovat jo ottaneet käyttöön protokollia. ”Kysymys ei ole siitä, tapahtuuko tämä, vaan siitä, milloin tämä tapahtuu ja kuinka moni ihminen tässä maassa saa vakavia sairauksia.”
”Olemme ratkaisevassa vaiheessa”, WHO:n johtaja Tedros Adhanom Ghebreyesus sanoi lehdistötilaisuudessa Genevessä. ”Jos toimimme nyt aggressiivisesti, voimme hillitä tämän viruksen, estää ihmisten sairastumisen ja pelastaa ihmishenkiä.” En ole varma, missä pilvessä WHO:n johtaja elää. He ovat olleet erittäin aggressiivisia, mutta eivät ole pysäyttäneet mitään.
Koska tarvikkeista ja terveydenhuollon ammattilaisista on odotettavissa pulaa ja koska sosiaalista etäisyyttä lisääviä tekniikoita sovelletaan laajalti, odotetaan, että suurinta osaa pandemiatartunnan saaneista henkilöistä hoitavat kotona perheenjäsenet, ystävät ja muut yhteisön jäsenet — eivät koulutetut terveydenhuollon ammattilaiset. On muistettava, että tartunnalle alttiimpia henkilöitä ovat 65-vuotiaat ja sitä vanhemmat, alle viisivuotiaat lapset, raskaana olevat naiset ja kaikenikäiset henkilöt, joilla on tiettyjä kroonisia sairauksia.
Luotonanto on hyytynyt ja toimitusketjujen häiriöt häiritsevät maailmantalouden toimintaa hetkellä, jolloin kaikki oli erityisen haavoittuvaa. Sairaaloista, jotka ovat jo ennestään vaarallisia paikkoja antibiooteille vastustuskykyisten infektioiden vuoksi, tulee entistäkin vaarallisempia, koronaviruksen kasvualustoja. Tuhannet lääkärit ja sairaanhoitajat ovat sairastuneet Wuhanissa, joten on parempi pysyä kotona.
Brandon Smith kirjoittaa: “Mitä tahansa tapahtuukin tulevina kuukausina, älkää koskaan unohtako, että taloudellinen ja geopoliittinen tilanne on ollut huono jo vuosia. Vaikka koronavirus on oikeutettu uhka, joka on otettava vakavasti, se on myös erittäin hyödyllinen valitulle eliittijoukolle, jolla on nyt täydellinen tekosyy edetä talouden romahduksessa, jota se on suunnitellut jo jonkin aikaa.”
”Tämä voi olla maailmanhistorian suurin joukkotuho-onnettomuus. Ainakin se kaataa rahoitusjärjestelmän, kun maailmantalous pysähtyy viruksen leviämisen estämiseksi tehtyihin ponnisteluihin. Pörssimarkkinoilla ympäri maailmaa on kestänyt kuukauden ymmärtää se, minkä minä ja lukijani ymmärsimme kuukausi sitten. Koronavirus on äärimmäinen musta joutsen, ja kaikki mitä hallitukset saavat aikaan, on todistaa, kuinka kyvyttömiä ne ovat ratkaisemaan todellisia ongelmia”, kirjoittaa Bob Moriarty.
Kaikki tämä tapahtuu kuitenkin koronaviruksen epäluotettavien testien perusteella. Tuhannet ihmiset ympäri maailmaa sairastuvat joka päivä keuhkokuumeeseen ja muihin vakaviin keuhkosairauksiin, jotka johtuvat muista viruksista, bakteereista, sienistä, kemikaaleista ja raskasmetalleille altistumisesta. Antaako testi positiivisen tuloksen jostakin näistä muista syistä? Kaliforniassa seurataan 8400 ihmistä, ja siellä on 200 testipakkausta, ja testipakkausten puute tulee olemaan suuri ongelma.
Potilas, 70-vuotias mies Wakayaman prefektuurista, sairastui 1. helmikuuta flunssaan ja oksenteluun. Helmikuun 5. päivänä hänelle nousi kuume ja hänet vietiin sairaalaan, jossa hän sai 13. helmikuuta positiivisen testituloksen koronaviruksen suhteen ja häntä alettiin hengittää keinotekoisesti. Helmikuun 21. ja 24. päivänä hän testattiin negatiiviseksi koronaviruksen suhteen tavanomaisella polymeraasiketjureaktiotestillä. Hänen hengitysoireensa pahenivat 26. päivänä, ja 28. päivänä hän kuoli.
Wuhan oli se missä testattiin
Koska Kiinan kommunistinen puolue valvoo ja sensuroi tietoja, emme tiedä tarkalleen, mitä Wuhanissa tapahtuu, paitsi sen, että se on kuolemassa. Tiedämme, että saasteet ovat siellä hirvittäviä ja että se oli ensimmäinen kaupunki, joka otti 5G:n käyttöön viime vuonna. Ja nyt koronaviruksen saapuminen näyttää luoneen täydellisen myrskyn kuoleman ja epätoivon keskelle. On selvää, että nämä kolme tekijää yhdessä voivat tuhota ihmisen elämän paljon helpommin kuin mikään yksittäinen tekijä yksinään.
Hubein pääkaupungissa Wuhanissa odotettiin olevan 10 000 5G-tukiasemaa vuoden 2019 loppuun mennessä, sanoi Hubein maakunnan viestintähallinnon johtaja Song Qizhu. China Mobile Hubein haarakonttori on aktivoinut kaupungissa lokakuun puoliväliin mennessä 1580 5G-tukiasemaa, joilla saavutetaan haarakonttorin mukaan yliopistojen, liikennekeskusten ja muiden tiheästi asuttujen alueiden 5G-peitto.”
Testaamattoman 5G:n vaarat
Wuhanin saastuminen oli jo ennestään äärimmäistä (ks. jäljempänä). Nyt yhdistetään terveyttä tuhoava saastuminen 5G:hen ja sen vaikutukseen hapen käyttöön. Monet ihmiset alkavat pelätä sitä, mitä maailmaan on tulossa seuraavaksi ilman, että on olemassa yhtään tutkimusta, joka sanoisi 5G:n olevan turvallinen. 5G on tulossa, pidimme siitä tai emme, mikä tarkoittaa, että solujamme ammutaan lisääntyvällä EMF-säteilyllä. Useimmat meistä sietävät jo Wi-Fi:tä, mutta minä sammutan omani yöksi antaakseni soluilleni sekä vaimoni ja lasteni soluille levon, jotta ne voivat paremmin vieroittaa ja nuorentaa, mikä on juuri sitä, mitä niiden pitäisi tehdä yöllä.
Hapen 60 gigahertsin absorptiokaista
Teleyritysten mainosmateriaaleissa kehutaan, että 5G sotkee happimolekyylejä. Happea on hengitysilmassa, ja se on peräisin puista. Puut valmistavat sitä hiilidioksidista. Siinä on kaksi happimolekyyliä ja ne jakavat elektronit. Kun happimolekyyleihin kohdistuu 60 GHz:n millimetriaaltojen säteilyä, se vaikuttaa happimolekyylien elektronien kiertoratojen ominaisuuksiin. 60 GHz:n alue tunnetaan hapen absorptiokaistana. 60 GHz:n taajuudella 98 % sähkömagneettisesta energiasta absorboituu O2:een. Kun 5G saavuttaa 60 GHz:n taajuusalueen, ihmisen veren hemoglobiinin kyky sitoutua happeen estyy, ja tämä saattaa osittain selittää sen, miksi Wuhanissa ihmiset vain kaatuvat kuolleina kaduille, mikä ei ole normaalia virustartuntojen yhteydessä.
5G käyttää suurtaajuuskaistaa, ja sen on tarkoitus olla 100 kertaa nopeampi kuin nykyiset matkapuhelimet. 5G-aallot eivät kuitenkaan kulje yhtä kauas kuin nykyiset langattomat taajuudet, joten kaukana toisistaan sijaitsevien suurten matkapuhelinmastolaitteiden sijaan 5G:ssä tarvitaan pieniä matkapuhelinantenneja lähempänä toisiaan.” Tämä tarkoittaa, että tarvitset yhden aivan kotisi eteen.
”San Franciscon palomiehet ovat raportoineet muistiongelmista ja hämmennyksestä sen jälkeen, kun 5G-laitteet asennettiin paloasemien ulkopuolelle. Palomiehet väittävät, että oireet loppuivat, kun he siirtyivät asemille, joilla ei ollut laitteita lähellä.””
5G:n immuuniongelmat
Vuonna 2002 tehdyssä venäläisessä tutkimuksessa, jossa tutkittiin 42 GHz:n taajuuksien vaikutuksia, todettiin, että kun terveet hiiret altistettiin niille, niiden immuniteettiin osallistuvien solujen aktiivisuus väheni jyrkästi, noin 50 prosenttia. Toisin sanoen 42 GHz:n taajuudet, jotka ovat lähellä 5G-taajuuksien keskiosaa, aiheuttavat hiirille immuunijärjestelmäongelmia.
Erittäin myrkylliset ilmansaasteet
Kiinassa on maailman vaarallisimmat ulkoilmansaasteet. Maa päästää noin kolmanneksen kaikesta ihmisen aiheuttamasta rikkidioksidista (SO2), typen oksideista (NOx) ja hiukkasista, joita päästetään ilmaan ympäri maailmaa. Kansainvälinen tutkimus Global Burden of Disease Study arvioi, että 1,1 miljoonaa kiinalaista kuolee vuosittain näiden ilmansaasteiden vaikutuksiin, mikä on noin kolmannes koko maailman kuolemantapauksista.
Euroopan ympäristökeskus (EEA) syyttää hallituksia toimimattomuudesta ja toteaa, että pelkästään vuonna 2011 — viimeisin vuosi, josta on olemassa luotettavat tiedot — yli 400 000 eurooppalaista kuoli ennenaikaisesti ilmansaasteiden vuoksi.
Kiinassa sekoittuvat kaasut ovat toistaiseksi suurelta osin jääneet ilmansaasteiden tutkijoiden, toksikologien, epidemiologien ja sääntelyviranomaisten huomiotta, sanoo yhdysvaltalainen Steward Pickett Cary Institute of Ecosystem Studies -instituutista Millbrookista, New Yorkista, tutkimuksen toinen kirjoittaja. ”Valtaosa tutkimuksista keskittyy yksittäisiin epäpuhtauksiin. Ilmeisesti ilmakehän saastuminen ei kuitenkaan tapahdu todellisuudessa näin”, hän sanoo.
Epäsuhta näyttää aiheuttaneen sen, että tutkijat eivät huomanneet mahdollisia tappavia seurauksia. ”Kiinan saastuneen kaupunki-ilman kemia on ennennäkemätöntä”, kirjoitti Helsingin yliopiston ilmakehämallinnuksen tutkija Markku Kulmala tiedelehti Naturessa kaksi vuotta sitten. ”Emme tiedä emmekä voi ennustaa, mitä haitallisia yhdisteitä muodostuu.”
Olin muutama kuukausi sitten ryhmäillallisella, jossa oli paljon ”normoja” (ihmisiä, jotka eivät ole hereillä tai ovat tietämättömiä rokotekatastrofista ja monista muista petollisista näkökohdista, joita hallituksemme ja lääkeyhtiöiden Covid-operaatio sisältää). Useimmat olivat rokotettuja — kovinkaan usein en ole kuulunut tähän ryhmään tai saanut kutsuja siihen viime vuosina.
Paikalla oli joka tapauksessa patologi, ja keskustelimme Covidista, sen hoidosta jne. Hän tiesi, että olin Covid-tieteen ja -hoidon ”asiantuntija”, ja kun puhuimme, en voinut hillitä itseäni. Täräytin kysymyksen: ”Käytättekö te käytännössä rutiininomaisesti piikkiproteiinivärjäystä ruumiinavauksissa ja/tai kasvain- ja ihobiopsioissa?”. Hänen vastauksensa:
“Mikä on piikkiproteiini? Liittyykö se jotenkin rokotuksiin tai johonkin? En ymmärrä, mitä ongelmia ihmisillä on rokotteen kanssa, tiedän vain sen, että rokotetut ovat sairaana 2 päivää, kun taas rokottamattomat ovat sairaana 2 viikkoa.”
Unohdetaan suurin osa tuosta mielettömän tietämättömästä vastauksesta ja keskitytään sen sijaan siihen, että hän on patologi, mikä tarkoittaa, että hänen erikoisalansa on ”taudinaiheuttajien” tunnistaminen. Patogeeni on mikä tahansa organismi tai aine, joka voi aiheuttaa sairauksia. Patologit on koulutettu tunnistamaan epänormaaleja muutoksia soluissa, kudoksissa ja elimissä tutkimalla näytteitä, jotka on saatu biopsioiden, ruumiinavausten tai muiden toimenpiteiden avulla. Sen lisäksi, että he etsivät karkeat, avoimet muutokset (ateroskleroottiset plakit, hyytymät, infarktin saaneista kudoksista, leikatuista verisuonista jne.), he etsivät myös organismeja, vierasesineitä ja/tai solutyyppien kertymiä tulehduksen ja/tai syövän havaitsemiseksi.
Patologit tunnistavat taudinaiheuttajat muun muassa asettamalla kudosnäytteet mikroskoopin objektilasille, minkä jälkeen he levittävät kudokseen erityistä väriainetta tai ”värjäystä” ja tutkivat sitä mikroskoopilla. Heillä on lukemattomia väriaineita, jotka on suunniteltu tarttumaan vain kiinnostavaan patogeeniin tai soluun. Jos patogeeniä tai solua ei ole kudoksessa, väriaine ei tartu kudokseen. Jos organismia tai solutyyppiä esiintyy runsaasti, se tarttuu värjättyyn väriaineeseen, ja se on helppo tunnistaa kudoksissa.
Patologin edellä olevan vastauksen perusteella minulle kävi tuskallisen selväksi, että tieteellisen tiedon, joka osoittaa, että piikkiproteiini on erittäin myrkyllinen ja tappava patogeeni (ja bioaseita koskevan tutkimuksen tuote), maailmanlaajuinen tukahduttaminen on ollut järkyttävän onnistunutta. Miten ”he” onnistuivat tässä? Mielestäni tähän onnettomuuteen johti neljä päätaktiikkaa tai dynamiikkaa:
Sääntelyviranomaiset kaikkialla maailmassa ovat luopuneet pitkäaikaisesta käytännöstä, jonka mukaan kaikki kuolemantapaukset tai vammat, joiden ilmoitetaan liittyvän uuteen hoitoon, katsotaan hoidon aiheuttamiksi, kunnes toisin todistetaan. Sen sijaan mRNA-rokotteiden kohdalla virastot kaikkialla maailmassa hylkäsivät välittömästi kaikki ilmoitukset kuolemantapauksista ja vammoista, jotka eivät liittyneet niihin, ennen kuin niiden syy-yhteys on osoitettu. Annan tunnustusta tohtori Peter McCullough’lle siitä, että hän oli yksi ensimmäisistä ja äänekkäimmistä, jotka huomauttivat tästä nykyaikaisen sääntelykäytännön ennennäkemättömästä kumoamisesta.
Kuolinsyyntutkijat kaikkialla maailmassa (huomaa, että he kaikki ovat patologeja) ovat harvoja poikkeuksia lukuun ottamatta järjestelmällisesti välttäneet ”piikkiproteiinin värjäystä” ruumiinavauksissa. Tämä on estänyt heitä määrittelemästä todellista kuolinsyytä. Kuten rakas ystäväni ja kollegani tohtori Ryan Cole (patologi) on toistuvasti sanonut: ”Et voi löytää sitä, mitä et etsi”.
Vaikutusvaltaiset lääketieteelliset aikakauslehdet sensuroivat ja/tai peruuttivat kaikki tutkimukset, joissa tehtiin kattavia data-analyysejä, jotka osoittivat rokotteiden laajalle levinneet katastrofaaliset vaikutukset (katso seuraavassa postauksessa yksityiskohtainen katsaus näihin ennennäkemättömiin peruuttamisiin). Mielenkiintoista on, että lääketieteelliset lehdet sen sijaan sallivat yksittäisten tapausraporttien julkaisemisen tuhansittain (viimeisimmän laskentani mukaan ennennäkemätön määrä, yli 3600). Lähes jokaisessa julkaisussa haittavaikutus tai kuolemantapaus kuvataan kuitenkin ”harvinaiseksi, hyvin harvinaiseksi tai toistaiseksi raportoimattomaksi”, mutta samalla lukijaa muistutetaan aina, että rokotteita on pidetty ”turvallisina ja tehokkaina ja että ne ovat pelastaneet miljoonia ihmishenkiä”. Mikä maailma.
Valtavirran uutistoimituksille maksettiin siitä, että ne tahallaan toteuttivat massiivista propagandakampanjaa ”turvallisuudesta ja tehokkuudesta” sensuroimalla ja/tai välttämällä kaikki maininnat loukkaantumisista tai kuolemista.
Edellämainitut toimet ovat aiheuttaneet sen, että mRNA-alustan ja erityisesti piikkiproteiinin myrkyllisyyttä ja tappavuutta koskevat todisteet on laajalti hävitetty. Jos oletetaan, että kaikki kuolemantapaukset eivät liity rokotteeseen tai piikkiproteiiniin, ja varmistetaan, että patologit eivät voi toistuvasti todistaa syytä värjäämällä ruumiinavausnäytteistä piikkiproteiinia, voidaan luoda tilanne, jossa kaikkia tuhansia raportteja odottamattomista ja äkillisistä kuolemantapauksista pidetään yksinkertaisesti ”traagisina mysteereinä” ja ”valitettavina tai harvinaisina tapahtumina”. Ed Dowdin osuvasti otsikoitu kirja ”Cause Unknown”:
Mennään nyt tämän viestin aiheeseen. Onneksi on ollut muutama luopio-patologi, jotka ovat asianmukaisesti tutkineet odottamattomia kuolemantapauksia ja yrittäneet selvittää, onko rokote aiheuttanut ne. Julkisimpia olivat tohtorit Arne Burkhart ja Sucharit Bhakti Saksasta ja tohtori Ryan Cole täällä Yhdysvalloissa. Vaikka tohtori Bakhti on eläkkeellä, hän oli yksi suorapuheisimmista, ja hän on joutunut kärsimään lukuisista hyökkäyksistä sen seurauksena (älkää lukeko hänen Wikipedia-sivuaan). Tohtori Cole on yllättäen joutunut kärsimään lukuisista hyökkäyksistä toimilupaansa ja liiketoimintaansa vastaan (vakuutusyhtiöt eivät ottaneet asiakkaaksi, mikä pakotti hänet myymään vastaanoton). Tohtori Burkhart on nyt kuollut. Hän ilmeisesti kuoli uidessaan järvessä. En kommentoi.
Joka tapauksessa ennen Burkhartin kuolemaa hän suoritti ruumiinavauksia ja/tai tarkisti ruumiinavausnäytteitä käyttäen piikkiproteiinivärjäyksiä. Hän teki tämän perheille, jotka kääntyivät hänen puoleensa uskoen, että rokotteet aiheuttivat heidän läheisensä kuoleman.
Burkhartin havainnot ovat julkisimpia, koska hän piti luentoja useissa laajalti julkisuutta saaneissa Covid-konferensseissa. Yksi mieleenpainuvimmista oli tammikuussa 2023 Ruotsissa pidetty konferenssi, jossa myös minä luennoin. Olimme kaikki ihastuneita sekä häneen (älykäs, asiantuntija, ystävällinen, ystävällinen) että hänen luentoonsa.
perheet kuulivat ensin muita patologeja, jotka kieltäytyivät katsomasta dioja
sen jälkeen he kuulivat Burkhartia ja hänen 10 kansainvälisestä patologista, kuolinsyyntutkijasta, biologista, kemististä ja fyysikosta koostuvaa tiimiään.
Vuoden 2022 elokuuhun mennessä he olivat saaneet valmiiksi 51 tapausta ja noin sata tapausta tammikuuhun 2023 mennessä (hänen luentonsa koski vain 51 ensimmäistä tapausta, muiden tapausten tulokset eivät ole vielä tiedossani, ja se on osa tämän viestin tarkoitusta). Alkuperäiset ruumiinavaukset olivat taas sairaalapatologien tai oikeuslääkäreiden tekemiä, ja kahta lukuun ottamatta kaikki tapaukset katsottiin epävarmoiksi tai luonnollisista syistä johtuviksi. Yllättäen paikallinen kuolinsyyntutkija piti yhtä tapausta ”todennäköisesti rokotuksesta johtuvana” (arvelen, että potilas oli luultavasti melko terve ja kuoli tuntien sisällä rokotuksesta, eli siihen ei tarvittu salapoliisia — tämä on muuten puhdas arvelu/hypoteesi minun puoleltani).
Burkhartin työryhmä värjäsi sekä viruksen (käyttäen ”nukleokapsidi”-värjäystä, koska nukleokapsidi on viruksen ulkokuori) että itse piikkiproteiinin värjäyksen, jotta koronaviruksen piikki voitaisiin erottaa rokotteella valmistetusta piikistä (injektoitava mRNA ei koodaa nukleokapsidia, kuten sen olisi pitänyt). Kun nukleokapsidia ei esiintynyt, mutta piikkiproteiini tunnistettiin, he katsoivat, että piikkiproteiini oli tuotettu yksinomaan rokotteen mRNA:n avulla.
Sitten he luokittelivat kaikki kuolemantapaukset yhdellä kolmesta tavasta sen mukaan, oliko rokote/piikkiproteiini syynä: ”erittäin todennäköinen/ todennäköinen”, ”mahdollinen/epäselvä” ja ”poissuljettu” (yksi tapaus). He havaitsivat, että 80 prosentissa tapauksista rokotteen aiheuttama piikkiproteiini vaikutti tai aiheutti suoraan dokumentoituja fysiologisia vaurioita verisuonissa ja kudoksissa, jotka johtivat potilaan kuolemaan. Huomionarvoista on, että yhdeksäntoista kuolemantapausta oli ”aikuisten äkkikuoleman oireyhtymä” (SADS), ja näistä kuolemantapauksista viisitoista tapahtui sairaalan ulkopuolella.
Heidän luomansa piikkiproteiinivärjäys toimii alla olevan kuvan mukaisesti. Periaatteessa, kun solu omaksuu mRNA:n ja alkaa ilmentää spike-proteiinia pinnallaan, immuunisolumme tuottavat vasta-aineita, jotka kiinnittyvät spike-proteiiniin (koska se on oletettavasti vieras proteiini). Värjäys koostuu vasta-aineesta, joka kiinnittyy omaan spike-vasta-aineeseemme, ja siinä on entsyymi, joka kiinnittyessään aiheuttaa ruskean pigmentin laskeutumisen.
Alla on kudosta erään rokotteeseen kuolleen miehen eturauhasesta. Pyöreät, kirkkaat alueet ovat eturauhasen pieniä rauhasia. Rauhaset ovat kirjaimellisesti ympyröity ja/tai täynnä ruskeaksi värjäytynyttä piikkiproteiinia. Huomaa, että tämä on eturauhasessa. Ei käsivarressa.
Hän näyttää myös diaesityksen erään kuolleen potilaan aivoista. Jälleen piikkiproteiini-infiltraatio. Ei ihme, että kaikilla potilailla on aivosumua.
Kuolemantapausten taustalla on eniten se, mitä piikkiproteiini aiheuttaa verisuonille, erityisesti verisuonten sisäpinnalle, jota kutsutaan endoteeliksi. Burkhart havaitsi, että verisuonten ja verisuonten seinämien tulehdus, repeytyminen, nekroosi ja tukkeutuminen oli tärkein kuolinsyy. Katso tämän valtimon seinämää vuoraileva ja siihen tunkeutuva piikki:
Alla hän vertaa pienen suonen tilaa normaalilla potilaalla ja rokotuksen jälkeen kuolleella potilaalla. Huomaa oikealla olevan laskimon täydellinen tuhoutuminen.
Alla hän näyttää todisteita siitä, että piikkiproteiini sekä tukkii että kaventaa sydämen verisuonia:
Hän otti myös koepaloja neljästä elävästä potilaasta, joista yksi oli entinen maratonjuoksija, joka sai vakavia verenkiertohäiriöitä rokotteen jälkeen. Katsokaa hänen jalkojensa valkoisia alueita, jotka edustavat alueita, joilla verenkierto on heikkoa tai olematonta, mikä johtuu verisuonten tukkeutumisesta ja tuhoutumisesta, kuten edellä on kuvattu. Ilmeisesti hänen jalkansa ovat niin kivuliaat, ettei hän usein pysty kävelemään.
Sitten hän siirtyy suuriin verisuoniin, kuten aorttaan (elimistömme suurin verisuoni, joka johtaa verta kaikkiin elimiin):
Tässä hän tekee yhteenvedon havainnoistaan sekä pienissä että suurissa verisuonissa:
Hän käytti ilmaisuja kuten ”immunologinen reaktio ja endoteelin tuhoutuminen”.
He tutkivat myös yhtä niistä ikävistä ”kuitumaisista valkoisista hyytymistä”, joista palsamoijat ja hautaustoimistojen johtajat ovat raportoineet laajalti ja jotka alkoivat näkyä vuoden 2021 alussa rokotekampanjan käyttöönoton jälkeen.
Hautaustoimiston johtaja Richard Hirschman ja Yhdysvaltain ilmavoimien eläkkeellä oleva majuri Thomas Haviland ovat olleet keskeisimpiä yrittäessään saada tätä tietoa yleisön tietoon (ei voi unohtaa mainita Anna Fosteria ja hautaustoimiston johtajia John O’Loonea ja Chad Whisnatia). Paras ja yksityiskohtaisin katsaus tietoihin, jotka he ovat keränneet palsamointiliikkeille tehdyistä tutkimuksista, löytyy AMD:n artikkelista täällä. Tuore twiitti Hirschmanilta juuri viime viikolla:
Katso myös tämä Laura Kasnerin Substack, jossa näytetään lukuisia elävistä ihmisistä sydämen ja toimenpideradiologian katetrointiosastoilla (”katetrointilaboratorioissa”) poistettuja hyytymiä.
Burkhartin luennosta ja analyysistä:
Tässä hän näyttää hyytymän poikkileikkauksen ja kuvaa sitä mikroskooppisesti suurelta osin akellulaariseksi ja täynnä outoja proteiineja.
Sitten he käyttivät massaspektrometriaksi kutsuttua tekniikkaa, jonka avulla he pystyivät tunnistamaan hyytymästä 137 eri proteiinia, joita ei ollut seerumissa! Alla punaisella luetellut proteiinit ovat endoteelin osia, mikä osoittaa, että verisuonen seinämät ovat tuhoutuneet. ”Endoteelin jatkuva vaurioituminen.”
Eräs tutkija, joka on myös tutkinut laajasti näitä hyytymiä, kirjoitti eräässä sähköpostiryhmässä, johon kuulun:
Voimme vahvistaa, että näissä valkoisissa hyytymissä EI ole havaittavissa trombiinia, trombospondiinia eikä mitään ”normaaleja” veren hyytymisproteiineja.
Edellä esitettyjen havaintojen perusteella on tärkeää ymmärtää, että näissä valkoisissa hyytymissä ei ole ”normaalia” veren hyytymismekanismia.
Mikroskoopissa ne näyttävät paljon kumimaisemmilta ja kuitumaisemmilta.
Amyloidi määritellään vääristyneeksi tai vialliseksi proteiiniksi. Kehomme tuottaa paljon proteiineja lukemattomia toimintoja varten, ja yksi kriittinen osa niiden muodostumista on se, että kun ne on tuotettu, niiden täytyy taittua tiettyyn muotoon, jotta ne voivat suorittaa tehtävänsä asianmukaisesti. Amyloidista tai amyloidoosista on kyse silloin, kun proteiinit sekä taittuvat väärin että kerääntyvät kudoksiin aiheuttaen elinvaurioita ja toimintahäiriöitä. Lisäksi sillä voi olla tämä kauhistuttava ominaisuus, että se ”leviää itsestään” siten, että väärin taitetut proteiinit aiheuttavat sen, että myös lähellä olevat normaalit proteiinit taittuvat väärin (prionit ovat samankaltaisia, paitsi että prionit ovat tarttuvia, kun taas amyloidi ei ole).
Kaiken kaikkiaan amyloidi on kriittinen osa tai seuraus monista eri sairauksista, ja systeeminen amyloidoosi voi johtaa kuolemaan. Jo varhain tutkijat esittivät, että piikkiproteiini voi aiheuttaa tai luoda amyloidiproteiineja:
Totta kai tohtori Burkhart näyttää lukuisia esimerkkejä amyloidin vuorauksesta ja täytteestä verisuonissa ja verisuonten seinämissä (huomaa, että patologeilla on amyloidille erityinen värjäys nimeltä Congo Red, joka tekee siitä hyvin erottuvan ja helposti tunnistettavan).
Hän sanoo, että ”jo varhaisessa vaiheessa havaitsimme näitä akellulaarisia kerrostumia verisuonten seinämissä, jotka puristavat verisuonia.” Hän jatkaa: ”Epäilimme, että kyseessä oli amyloidi.” Vasemmalla alhaalla olevassa kuvassa hän käytti Congo Red -värjäystä amyloidikerrostuman tunnistamiseen:
Loppujen lopuksi voimme vain epätäydellisesti teoretisoida, miksi jotkut rokotetut pysyvät oireettomina ilman ongelmia, kun taas toiset kuolevat yllättäen verisuonitauteihin, kun taas toiset saavat kroonisen sairauden jo vuosien ajan (kärsimättä näistä tappavista verisuonitapahtumista). Esimerkiksi yli 1200 kroonisesti ja usein vakavasti sairasta potilasta, joita olemme hoitaneet Leading Edge -klinikalla joko Long Covidin (30 %) tai ”Long Vaxin” (70 %) vuoksi, olemme havainneet vain yhden odottamattoman sydänkohtauskuoleman. Voin vain sanoa, että nämä Covidin ja rokotteen jälkeiset oireyhtymät ovat kaikkein monimutkaisimpia ja ”vaikeimmin ennustettavia” sairauksia, joita olen koskaan kohdannut. Luultavasti siksi, että tämä on ensimmäinen bioaseen aiheuttama sairauteni (ei sillä, etteikö niitä olisi ollut muitakin, mutta ne eivät vain kuuluneet entiseen erikoisalaani).
Haluan vain, että ihmiset saavat tietoa, jotta he voivat ryhtyä toimiin suojellakseen itseään ja läheisiään. Yhdessä tutkivan toimittajan Mary Beth Pfeifferin kanssa olemme kirjoittaneet kolme merkittävää mielipidekirjoitusta tiedotusvälineille ylikuolleisuuden kasvusta (USA Today, Newsweek, The Hill) ja hiljattain kaksi muuta kirjoitusta tiettyjen syöpien äkillisestä lisääntymisestä ja aggressiivisuudesta nuorilla ( Washington Times, RealClear Health). Julkaisimme myös mielipidekirjoituksen äitiyskuolleisuuden massiivisesta noususta vuonna 2021 välittömästi CDC:n ja ACOG:n antaman häikäilemättömän suosituksen jälkeen, jonka mukaan kaikki raskaana olevat naiset olisi rokotettava (TrialSiteNews).
P.S. Niille, joita asia edelleen kiinnostaa, Burkhartin ruumiinavauksissaan tekemien patologisten löydösten joukossa on toinenkin asia, jota en maininnut edellä. Päätin sen sijaan laittaa sen maksumuurin taakse, koska se saattaa aiheuttaa tarpeetonta tai liiallista huolta sen vaikutusten vuoksi (joita ei vielä tässä vaiheessa täysin tunneta, eikä Burkhart mennyt riittävästi yksityiskohtiin).
Pahinta, mitä ihmislajille voi tapahtua, on tapahtumassa.
War Roomin/DailyCloutin Pfizer-dokumenttien vapaaehtoistutkijat — ryhmä lääketieteen ja tieteen asiantuntijoita, jotka ovat epäitsekkäästi ryhtyneet analysoimaan kymmeniä tuhansia Pfizerin aiemmin sisäisiä asiakirjoja, jotka julkaistiin tuomioistuimen määräyksestä Aaron Sirin yrityksen Siri & Glimstadin nostaman kanteen ja avoimuutta ajavien kansanterveyden ja lääketieteen ammattilaisten FOIA-tietopyynnön jälkeen — ovat nyt osoittaneet, että Pfizerin mRNA-rokotteet vaikuttavat ihmisen lisääntymiseen kattavalla, todennäköisesti peruuttamattomalla tavalla.
Tähän mennessä 3 250 vapaaehtoista tutkijaa on 39 siteeratussa raportissa dokumentoinut todisteita siitä, mitä olen kutsunut ”360 asteen haitaksi” lisääntymiselle.
Pfizerin asiakirjat paljastavat hirvittäviä vahinkoja kuukautisille, vahinkoja kiveksille ja lisäkiveksille, vahinkoja penikselle, hirvittäviä vahinkoja munasoluille ja munasarjoille, istukan vahingoittamismekanismeja, lapsiveden saastumista ja vahinkoja vastasyntyneille. Ne paljastavat, että neljän naisen rintamaito muuttui sinivihreäksi. Ne paljastavat ainakin yhden vastasyntyneen vahingoittuneen saatuaan rintamaidosta vammoja. Ne paljastavat hirvittävän määrän keskenmenoja. Ne paljastavat, että Pfizer määritteli rokotteen ”altistumisen” käsittävän myös sukupuoliyhteyden, erityisesti hedelmöityshetkellä. Niistä käy ilmi, että nisäkkäiden seksuaali- ja lisääntymiskysymyksiin on keskitytty oudosti.
Pian ihmiskunta tajuaa, että pahinta, mitä sille on koskaan tapahtunut, on tapahtunut.
Pian ihmiskunta tajuaa, että Igor Chudovin dokumentoimat keskenmenot ja syntyvyyden maailmanlaajuinen lasku, elinajanodotteen lasku, vastasyntyneiden kuolemantapaukset, munasolujen ja munasarjojen tuhoaminen on tehty heille tietoisesti ja että monissa hedelmällisyyteen liittyvissä tapauksissa naisten elimistön parannuskeino ei ole tiedossa.
Joka päivä sähköpostilaatikkoni pursuaa viestejä naisilta, jotka kysyvät: ”Voidaanko lipidinanohiukkaset poistaa munasarjoista?”. Tyttäreni sai keskenmenon heti sen jälkeen, kun hän oli saanut Pfizerin rokotteen…”. ”Miniäni rokotettiin raskaana ollessaan. Mitä hänelle voidaan tehdä?”
Mutta valtavirran uutistoimistot, saati sitten valtion virastot, eivät auta naisia tässä kriisissä. Pikemminkin ne pyrkivät kaasuvalottamaan meitä siitä ja tuhoamaan maineemme tai sensuroimaan ne meistä, jotka tuovat nämä todisteet päivänvaloon.
Tässä vain yksi esimerkki:
Vapaaehtoinen laski 12. elokuuta 2022 julkaistussa viestissään virheellisesti 11 keskenmenoa tai spontaania aborttia naisilta, jotka olivat saaneet pistoksen Pfizerin kliinisessä tutkimuksessa, 22:ksi. Keskenmenot/spontaanit abortit oli lueteltu kahdessa eri taulukossa 3 645-sivuisessa Pfizerin asiakirjassa, mutta aihekoodit paljastivat, että osa niistä oli päällekkäisiä. https://pdata0916.s3.us-east-2.amazonaws.com/pdocs/070122/125742_S1_M5_5351_c4591001-interim-mth6-adverse-events.zip Saimme tietää tästä virheestä 17. elokuuta Naked Emperorin Substackissa tekemän työn ja Phil Kerpenin Twitterissä tekemän työn ansiosta. Korjasimme virheen tietenkin välittömästi. Huomautin korjauksesta julkisesti jokaisessa podcastissa, jossa esiinnyin.
Sekä Associated Press että Reuters, kaksi maailman suurinta uutistoimistoa, lähtivät peräämme.
Onko siinä ristiriita, että uutistoimistot, jotka hyökkäsivät niin aggressiivisesti erittäin pätevien tutkijoiden ryhmän uskottavuutta vastaan, samalla tuottavat julkista palvelua?
Associated Press on ristiriidassa tämän jutun uutisoinnissa, koska sillä on suorat taloudelliset siteet Kiinan kansantasavallan viralliseen valtion uutistoimistoon Xinhua News Agencyyn. Xinhua on myös Kiinan kommunistisen puolueen (CCP) valtioneuvoston alainen ministeriötason laitos, ja se on Kiinan korkea-arvoisin valtion mediaorganisaatio.
AP:llä on ”yhteistyöpöytäkirja” Xinhuan kanssa, jota Toimittajat ilman rajoja kutsuu ”maailman suurimmaksi propagandakoneeksi”. Kongressin jäsenet ovat pyytäneet AP:tä julkaisemaan asiakirjoja tämän yhteistyöpöytäkirjan ehdoista. https://www.washingtonpost.com/opinions/2018/12/24/congress-demands-answers-aps-relationship-with-chinese-state-media/. Kuten The Washington Postin pääkirjoituksessa vuonna 2018 todettiin: ”Kiinan valtiolliset mediayhtiöt laajentavat nopeasti integraatiotaan länsimaisten uutistoimistojen kanssa osana Pekingin maailmanlaajuista kampanjaa ulkomaisen vaikutusvallan hankkimiseksi. Washingtonissa molempien puolueiden lainsäätäjät peräänkuuluttavat tällaisia järjestelyjä ja vaativat yhdysvaltalaisia mediayhtiöitä varmistamaan, ettei niistä tule Kiinan hallituksen propagandan välineitä.” Xinhuan ja CCP:n pyrkimysten soluttautua länsimaisiin uutisorganisaatioihin tavoitteena on keskeyttää tai heikentää länsimaista kritiikkiä — CCP:tä kohtaan.
Kongressin jäsenet eivät saaneet vastausta tähän kumppanuuteen: ”Kirjoitan tänään vakuuttaakseni teille, että AP:n liikesuhde Xinhuan kanssa on luonteeltaan puhtaasti kaupallinen”, AP:n silloinen toimitusjohtaja Gary Pruitt vakuutti huolestuneille Yhdysvaltain senaattoreille vuonna 2019. No niin… eihän tässä ole mitään nähtävää: https://blog.ap.org/announcements/ap-response-to-questions-about-recent-xinhua-meeting.
Niin; kuka oli arvostellut CCP:tä ja sen kumppanuutta Pfizer/BioNTechin kanssa?
Allekirjoittanut. Toisaalla tässä Substackissa kerroin, miten Pfizerin injektionesteet itse asiassa valmistetaan BioNTechin ja Fosun Pharmaceuticalsin, Kiinan Shanghaissa sijaitsevan CCP:n johtaman lääkeyrityksen, välisen yhteisymmärryspöytäkirjan avulla. Selitin, miten Fosun Pharmaceuticals oli avannut ”Fosun Pharma US” -nimisen yrityksen, jolla on tuotantotoimipaikkoja Bostonissa, MA:ssa ja Princetonissa, NJ:ssä, niin että kun sinulle annetaan rokote tänä vuonna 2022, sinulle saatetaan hyvinkin ruiskuttaa CCP:n valvomaa materiaalia tai IP:n kautta. https://fosunpharmausa.com/.
AP onnistui myös jotenkin saamaan FDA:n — joka näki ja allekirjoitti jokaisen Pfizerin julkaiseman kymmenien tuhansien asiakirjojen joukon — olemaan sanomatta yhtään mitään.
Kyllä, luitte oikein; Associated Press, tuo maailmanlaajuinen voimayhtiö, ei saanut Yhdysvaltain veronmaksajien rahoittamaa liittovaltion virastoa, jonka tehtävänä on suojella amerikkalaisten lääkkeiden ja elintarvikkeiden turvallisuutta ja terveyttä, vastaamaan sen puheluihin:
Tämä on erityisen epäuskottavaa, koska nämä asiakirjat ovat FDA:n laillisessa hallussa: juuri FDA oli pyytänyt tuomioistuinta lykkäämään Pfizerin asiakirjojen luovuttamista 75 vuodella. Monien Pfizerin asiakirjojen alareunassa on teksti ”FDA CONFIDENTIAL”.
AP antoi Pfizerin myös väittää kiistatta, että vuonna 2020 tehty kliininen kolmannen vaiheen tutkimus, johon osallistui ”yli 44 000 ihmistä”, joista puolet oli naisia, osoitti Pfizerin mukaan, että ”keskenmenoja ei raportoitu rokotteen sivuvaikutuksena”.
Toiseksi AP ei linkittänyt tai näyttänyt tarkistavan tätä tutkimusta, joka julkaistiin New England Journal of Medicine -lehdessä. Jos se olisi tehnyt niin, sen olisi pitänyt ilmoittaa lukijoille, että raskaana olevat naiset oli jätetty tutkimuksen ulkopuolelle: ”Tässä raportissa ei käsitellä Covid-19:n ehkäisyä muissa väestöryhmissä, kuten nuoremmissa nuorissa, lapsissa ja raskaana olevissa naisissa. Turvallisuutta ja immuunivastetta koskevat tiedot tästä tutkimuksesta 12-15-vuotiaiden nuorten rokottamisen jälkeen raportoidaan myöhemmin, ja lisätutkimuksia on suunnitteilla BNT162b2:n arvioimiseksi raskaana olevilla naisilla, alle 12-vuotiailla lapsilla ja erityisiin riskiryhmiin kuuluvilla, kuten immuunipuutteisilla henkilöillä.”
Jos siis jätetään raskaana olevat naiset pois, ”keskenmenoja ei tietenkään ole raportoitu rokotteen sivuvaikutuksena”.
AP linkitti myös Mayo Clinicin verkkosivujen viestiin vuodelta 2021 (vuosi, jolloin rokotetut äidit alkoivat saada keskenmenoja laajalti) väittäen, ettei Pfizerin asiakirjoissa olevissa keskenmenojen määrissä ollut mitään epätavallista. Mayo Clinicin sivustolla väitettiin, että ”normaali” keskenmenoprosentti on 10-20 prosenttia.
Mutta tähänkin väitteeseen liittyy ongelmia. Sivustolla todetaan, että ”keskenmeno on raskauden spontaani menetys ennen 20. viikkoa. Noin 10-20 prosenttia tunnetuista raskauksista päättyy keskenmenoon.” Sivustolla ei kuitenkaan mainita, että ”useimmat keskenmenot tapahtuvat ennen 12. raskausviikkoa” — ennen kuin etsitään kohta ”Oireet”.
MedicalNewsTodayn sivustolla todetaan, että keskenmenojen osuus voi olla jopa 25 prosenttia ensimmäisellä kolmanneksella, jolloin 80 prosenttia keskenmenevistä raskauksista päättyy. Kalifornian yliopiston Davis Health -sivusto toteaa, että toisen raskauskolmanneksen ”normaali” keskenmenoprosentti on noin kaksi tai kolme 20 raskausviikkoon asti ja laskee alle 0,5 prosenttiin, kun noin 20 raskausviikko on saavutettu. Kolmannella raskauskolmanneksella sikiön kuolema on kuitenkin harvinaista, eikä sitä kutsuta keskenmenoksi vaan se luokitellaan ”syntymäksi kuolleena”.
Vuonna 2018 Human Reproduction 2018 Apr 1;33(4):728-735. https://pubmed.ncbi.nlm.nih.gov/29490045/ julkaistussa tutkimuksessa ”Biomarkers of Preconception Stress and the Incidence of Pregnancy Loss” (Raskaudenkeskeytystä edeltävän stressin biomarkkerit ja raskaudenkeskeytyksen ilmaantuvuus) todettiin myös, että raskauden menetys ensimmäisellä raskauskolmanneksella on 28 prosenttia, mutta vain 0,5 prosenttia raskaudenkeskeytyksen menetyksistä tapahtuu toisella raskauskolmanneksella.
Toisin sanoen noin 25 prosenttia raskauksista päättyy keskenmenoon ensimmäisen raskauskolmanneksen aikana. Mutta ei pidä paikkaansa, että 10-20 prosenttia toisen tai kolmannen raskauskolmanneksen raskauksista päättyy keskenmenoon tai raskauden menetykseen. Mayo Clinicin vakuuttelut, joiden mukaan yksi nainen kymmenestä tai yksi nainen viidestä saattaa normaalisti menettää lapsensa ensimmäisellä tai toisella raskauskolmanneksella tai myöhemmin, ovat siis AP:n siteeraamat vakuuttelut, jotka ovat vakavasti harhaanjohtavia.
Mutta nyt muut uutissivustot ja blogit sekä muut kommentoijat, jotka haluavat vähätellä tai ”kumota” rokotettujen tulevien äitien vauvojen raskaudenkeskeytysten/raskaudenkeskeytysten korkeaa määrää, jonka me ja monet muut ovat löytäneet Pfizerin asiakirjoista ja VAERS:stä, toistavat AP:n väittämää harhaanjohtavaa ”uutta normaalitilannetta”, jossa vauvat kuolevat kohdussa.
Tämä raskausaikaa koskeva kysymys on todella tärkeä, jos olet nainen. On surullista saada keskenmeno ensimmäisellä raskauskolmanneksella, jolloin monet naiset eivät edes tiedä olevansa raskaana; mutta keskenmeno ensimmäisellä raskauskolmanneksella, niin surullista kuin se onkin, voi tuntua yllättävältä ajanjaksolta.
Mutta on aivan eri asia kertoa naisille, että on normaalia, että jopa joka viides heistä saa keskenmenon toisella tai jopa kolmannella raskauskolmanneksella. Kolmannen raskauskolmanneksen aikana kuollut vauva voi merkitä sanoinkuvaamatonta traumaa, kiireellistä sairaalakäyntiä, varsinaista synnytystä ja tarvetta toimittaa vauvan jäännökset. Se voi merkitä vaaraa, joka aiheutuu osittain syntyneestä istukasta tai epätäydellisesti irronneesta sikiöstä — kaikkia synnytykseen liittyviä vaaroja, mutta niihin liittyy myös valtava suru.
Ei siis ole totta, että on normaalia, että yksi kymmenestä viiteen sikiötä kuolee raskauden aikana. AP siis harhaanjohtavasti normalisoi sikiökuolemat ja jopa kuolleena syntyneet lapset, samaan tapaan kuin sarjakuvissa normalisoidaan nykyään lasten sydänlihastulehdus.
Annoin Reutersin toimittajalle saman lainauksen, jonka olin antanut AP:lle: vaikka olimme korjanneet virheellisen 44 prosentin keskenmenoluvun, huomautin, että Pfizerin asiakirjoissa muualla olevat keskenmenoluvut olivat vieläkin korkeampia. Lisäsin Reutersille antamaani lainaukseen tohtori Pierre Coryn Substackin, jossa hän analysoi Pfizerin asiakirjaa ja jossa hänkin oli päätynyt siihen, että 85 prosenttia raskauksista oli päättynyt keskenmenoon.
Mutta kuten AP, Reuters jätti täysin huomiotta koko lainaukseni sekä WarRoom/DailyCloutin Team 5:n, tohtori Coryn ja tohtori Mercolan riippumattomat havainnot Pfizerin asiakirjojen tuhoisista keskenmenoasteista.
Reuters puolestaan on myös ristiriidassa; suorien siteidensä kautta, uskomatonta kyllä, James Smithin kautta: tämä herra oli vuoteen 2020 asti Reutersin toimitusjohtaja: ”Yrityksille ja ammattilaisille älykkäitä tietoja tarjoavan Thomson Reutersin toimitusjohtaja vuodesta 2012 maaliskuuhun 2020 ja sen operatiivinen johtaja syyskuusta 2011 joulukuuhun 2011 sekä Thomson Reutersin ammattiosaston toimitusjohtaja vuodesta 2008 vuoteen 2011. ” Hän toimii nyt Thomson Reutersin tukeman, Lontoossa sijaitsevan hyväntekeväisyysjärjestön Thomson Reuters Foundationin hallituksen puheenjohtajana.
Mitä muuta James Smith, joka on tällä hetkellä Thomson Reuters -säätiön puheenjohtaja, tekee nykyään?
Nämä jälkimmäiset ovat itse asiassa samanaikaisia:
Ja vielä tämä, varmuuden vuoksi:
Vielä kerran: Reutersin suorat siteet Pfizerin johtokuntaan ovat ristiriidassa sen kanssa, kun se uutisoi meistä tai mistä tahansa Pfizeriin liittyvästä jutusta, koska Reuters ei paljastanut näitä siteitä Pfizerin arvostelijoita koskevassa artikkelissa: https://www.pfizer.com/people/leadership/board_of_directors/james_smith.
Reutersin mukaan tohtori Fauci vetosi viime viikolla myös, mikä ei ole yllättävää, kun otetaan huomioon tämä tausta, senaattori Rand Paulin ”faktatarkastukseen” tohtori Faucin eduksi:
Complete exchange between Sen. @RandPaul and Dr. Anthony Fauci at Monkeypox hearing.
Sen jälkeen, kun nämä artikkelit ilmestyivät, kaksi oikeusjuttua on paljastanut, että sekä CDC:n Carol Crawford että Valkoinen talo itse keskustelivat vuonna 2021 tarkasta twiitistäni, jossa varoitin naisia mRNA-rokotteiden aiheuttamista kuukautis- ja siten hedelmällisyyshaitoista. DailyCloutin tiedottaja Ellen Kinally kirjoitti loistavan lehdistötiedotteen, jossa tämä uutinen asetetaan muiden War Room/DailyCloutin tiimin havaitsemien, ihmisten lisääntymisvaurioihin liittyvien vahinkojen yhteyteen: Heti kun Kinnally yritti julkaista sen EIN Presswire -lehdessä, kyseinen taho sulki hänen — ja meidän — tilimme ja ilmoitti meille, ettemme voi koskaan avata sitä uudelleen.
The Gateway Punditin Jim Hoft totesi, että: ”He [WarRoom/DailyClout-tutkimusryhmä] ovat AINOA ryhmä, joka tutkii kymmeniätuhansia asiakirjoja, jotka Big Pharma halusi tuomioistuinten sinetöivän 75 vuodeksi. Juuri vaikuttava DailyClout-tiimi paljastaa kaikki rokotteisiin liittyvät terveysriskit, poistetut datat, vääristellyt koetulokset ja Covid-mRNA-salaliiton misinformaation.”
Hoft tutki, ketkä ovat EIN Presswiren takana, ja löysi samanlaisia irvokkaita eturistiriitoja:
”EIN Presswire -palvelu estää DailyClout-tiimiä julkaisemasta lehdistötiedotteita tuhansille uutistoimistoille. Tohtori Wolf selitti tämän hämmästyttävän kehityksen äskettäisessä WarRoom TV -haastattelussaan. Tämän newswire-palvelun johtajat ovat sijoittajia potilashoitoon ja lääkkeisiin, ja heillä on syvät juuret demokraattien suohon. Jos Naomi avaisi toisen tilin, EIN Presswire pitäisi nämä rahat, eikä niitä palautettaisi.”
Jos jätetään huomiotta näiden yhä surrealistisempien pyrkimysten ostettu tai korruptoitunut luonne, jotka on toteutettu aiemmin eettisinä pidetyillä foorumeilla niiden ruman pyrkimyksenä vaientaa varoituksemme kanssaihmisillemme siitä, että nämä mRNA-rokotteet vahingoittavat tai tuhoavat heidän lisääntymisterveyttään:
Onko Pfizerin rokote turvallinen raskaana oleville ja imettäville naisille? Sikiöille ja vauvoille? Ei.
Tohtori Robert Chandler löysi Pfizerin asiakirjoista myös yli kaksikymmentä termiä, jotka tarkoittavat eri tavoin vahingoittuneita kuukautisia, ja hän totesi, että naiset kärsivät 72 prosentista Pfizerin asiakirjoissa ilmoitetuista haittavaikutuksista — joista 16 prosenttia on ”lisääntymishäiriöitä”.
Toisin sanoen Pfizer tiesi, että se pilasi naisia ja tappoi vauvoja:
Dr. Robert Chandler: “Summary document 5.3.6 summarises the first 42,000 subjects who had adverse effects. It’s striking; almost 70-75% were women, in almost every category.” And they’ve been giving ‘it’ to pregnant women 😑 pic.twitter.com/tzoVhiBBoi
Pfizerin asiakirjoista käy ilmi, että erityisesti LNP:t on joko suunniteltu tai niiden sallitaan pilata naiset kuukautisiaan kantavina olentoina ja olentoina, jotka voivat turvallisesti tulla raskaaksi, kantaa, synnyttää ja imettää lapsiaan.
LNP:t aiheuttavat tulehduksia. Tohtori James Thorp, äitiys- ja sikiölääketieteen erikoislääkäri, julkisti ultraäänikuvan mRNA-rokotetun raskaana olevan naisen heikentyneestä istukasta, jossa on kalkkikertymien verkko: https://gettr.com/post/p1p8hpx67cb.
Tämä tohtori Thorpin kanssa tekemäni haastattelu kauhistuttaa teitä. Hän selittää, että hän näkee näitä kalkkeutumia rokotettujen potilaidensa istukoiden ympärillä, jotka hänen mukaansa johtuvat tulehduksesta (lipidinanohiukkaset ovat tulehdusta aiheuttavia). Tohtori Thorp varoittaa, että nämä kalkkeumat rajoittavat sikiön kasvua ja kehitystä. Hän havaitsee myös kromosomipoikkeavuuksia ja epämuodostumia vauvoilla, jotka syntyvät hänen mRNA-rokotettujen potilaidensa lapsilla:
Myös miehiä vastaan hyökätään lisääntymiskyvyn kannalta. War Roomin/DailyCloutin Pfizer Documents Research Volunteers -hankkeen johtaja ja DailyCloutin COO Amy Kelly havaitsi, että Pfizer-rokotteen ainesosat läpäisevät kivekset ja vaikuttavat lisäkiveksiin, Sertolin soluihin — kivesten ”hoitajasoluihin” — Leydigin soluihin, jotka ovat testosteronin ensisijaisia lähteitä miehillä, ja sukusoluihin https://www.ncbi.nlm. nih.gov/books/NBK556007/. Toisin sanoen sen lisäksi, että injektiot vähentävät siittiöiden määrää ja liikkuvuutta, ne vahingoittavat myös poikavauvojen, pikkupoikien ja teini-ikäisten poikien kykyä kasvaa normaalisti itse maskuliinisuuden kehittymisen kannalta: https://dailyclout.io/pfizer-fda-cdc-hid-proven-harms-to-male-sperm-quality-testes-function-from-mrna-vaccine-ingredients/.
Jopa seuraavat sukupolvet ovat hyökkäyksen kohteena: Zhen Qin, Aurélie Bouteau, Christopher Herbst ja Botond Z. Igyártó ovat kirjoittaneet uuden tutkimuksen esipainoksen ””Pre-exposure to mRNA-LNP inhibits adaptive immune responses and alters innate immune fitness in an inheritable fashion”, joka osoittaa, että mRNA-injektio voi vaikuttaa tuleviin sukupolviin: ”…mRNA-LNP-alustalle esialtistetut hiiret voivat siirtää hankitut immuunipiirteet jälkeläisilleen…”.” Jatkossa sanotaan: ”Näin ollen nämä tiedot kaikki yhdessä tukevat sitä, että mRNA-LNP-rokotteen vanhemmille aiheuttamat immuunimuutokset voivat siirtyä jälkeläisiin”, sekä ”…tutkimuksemme…osoittaa näiden rokotteiden kyvyn siirtää suojaa sukupolvelta toiselle…”.
Esipainos sisältää alla olevan kuvan, joka havainnollistaa, miten hiiriin ruiskutettujen lipidinanohiukkasten välityksellä siirretyn RNA:n vaikutukset säilyvät hiirten jälkeläisissä kahdesta neljään pentuetta — jotka ovat peräisin samoista vanhemmista.
MRNA-injektiot eivät vahingoita vain kohdussa olevia vauvoja tai seuraavan sukupolven vauvoja.
Nyt eläviä vauvoja vahingoitetaan juuri imettämisen yhteydessä, joka on vastasyntyneen ihmisen pyhin ja alkukantaisin tapa kokea tukea, ravintoa ja rakkautta.
Polyetyleeniglykoli (PEG), öljyn sivutuote, joka on lipidinanohiukkasten pinnoite, kulkeutuu rintamaitoon, ja NIH:n tutkimukset vahvistavat tämän. Mitä se tekee vastasyntyneille, joille syötetään mRNA:ta rintamaidossa? Emme tiedä sitä. Se tekee vauvoista varmasti huonovointisia ja lohduttomia: ”Verkkokyselyssä, johon osallistui 4455 imettävää äitiä, jotka saivat joko Pfizer-BioNTech- tai Moderna-rokotteen, havaittiin, että 7,1 prosenttia äideistä ilmoitti haittavaikutuksesta imettävään lapseensa. Yleisimmät oireet olivat lisääntynyt uneliaisuus ja lisääntynyt kiukkuisuus, molemmat noin 3 %:lla imeväisistä, ja niiden esiintymistiheys oli suurempi toisen annoksen jälkeen. Harvemmin raportoituja haittavaikutuksia olivat kuume, ihottuma, ripuli, oksentelu, muutokset ruokailutiheydessä ja muut sekalaiset oireet. Kaikkia esiintyi lukumääräisesti, mutta ei tilastollisesti useammin toisen annoksen jälkeen.” https://www.ncbi.nlm.nih.gov/sites/books/NBK565969/ Samassa tutkimusyhteenvedossa löydettiin mRNA:ta rokotettujen naisten rintamaidosta. (Raporttia muuten muutettiin 15. elokuuta 2022, kun näiden asioiden tutkiminen alkoi toden teolla).
On odotettavissa, että vauvat kuolevat kaikkialla maailmassa, kun ne ovat syntyneet ympäristössä, jossa lipidin nanohiukkaset vahingoittavat tai tulehduttavat istukkaa, aiheuttavat kalkkeutumista ja rajoittavat sikiön kasvua, ja kun ne ovat syntyneet, ne kamppailevat selviytyäkseen rintamaidon, mRNA:n ja polyetyleeniglykolin ruokavaliolla.
Raportoin ensimmäisen kerran maailmanlaajuisesta ”vauvakuolemasta” täällä kolme kuukautta sitten:
BBC, kuten mainitsin edellä mainitussa kirjoituksessa, raportoi Skotlannin vauvakuolemien ”piikistä” (heidän kiertoilmaisunsa kuolleiden vastasyntyneiden määrän kaksinkertaistumiselle): https://www.bbc.com/news/uk-scotland-59347464. Raporttini Skotlannin ”vauvakuolemasta” on huolenaihe, jonka skotlantilaiset naisryhmät, jotka ovat ottaneet minuun yhteyttä ja etsineet vastauksia, toistavat. Etana Hecht ja Igor Chudov ovat vahvistaneet vauvakuoleman muualla.
Etana Hechtin raportoima ryhmä israelilaisia naistoimittajia löysi VAERS-raportteja, joista käy ilmi, että — toisin kuin FDA:n tiedotusasiakirjassa, jossa väitetään, että suurin osa Pfizerin kliinisen tutkimuksen haittavaikutuksista ei ollut vakavia — mRNA-rokotteita saaneilla alle 3-vuotiailla lapsilla raportoitiin ainakin 58 tapausta, joissa oli ollut hengenvaarallisia sivuvaikutuksia. Joidenkin vauvojen osalta on epäselvää, jäivätkö he henkiin. On myös epäselvää, miksi vauvoja ylipäätään rokotettiin ja kuuluivatko he kliinisiin tutkimuksiin.
VAERS-tietokannassa kummittelee kuolleita vauvoja: VAERS-tietokannasta löytyi myös yli 3800 vauvaa, jotka kuolivat sen jälkeen, kun heidän äitinsä olivat saaneet mRNA-rokotteita:
”VAERS:n mukaan vuoden 1998 (varhaisin VAERS-raportointipäivä) ja toukokuun 2022 välisenä aikana kaikkia tauteja vastaan rokotettujen raskaana olevien naisten kokonaismäärä, jotka sitten menettivät vauvansa, oli 6 695 naista. Nämä vauvat kuolivat spontaaneihin abortteihin ja sikiön häiriöihin, kuten sydänpysähdykseen ja kystiseen hygroomaan” (sikiön kaulaan muodostuva nestetäytteinen pussi, joka on merkki imunestejärjestelmän poikkeavuudesta).
Mutta vain parin viime vuoden aikana 3 816 vauvaa kuoli sen jälkeen, kun heidän äitinsä olivat saaneet Modernan, Pfizer/BioNTechin tai Janssenin valmistamaa COVID-19-rokotetta (taulukko 1). Nämä naiset rokotettiin joulukuun 2020 ja maaliskuun 2022 välisenä aikana. Tämä tarkoittaa, että 57 prosenttia kaikista rokotuksista, jotka johtivat vauvan tai sikiön kuolemaan viimeisten noin 25 vuoden aikana, tapahtui, kun raskaana olevat naiset alkoivat saada COVID-19-rokotteita.
”VAERSin mukaan tiedämme myös, että hyvin pian — 10 ensimmäisen päivän aikana — sen jälkeen, kun nämä äidit oli rokotettu COVID-19-rokotetta vastaan, 1 559 heidän vauvaansa tai sikiöään kuoli. Loput 2 257 vauvaa kuoli 10. päivästä alkaen. Raskaana olevista naisista, jotka saivat spontaaneja abortteja tai joiden vauvat kuolivat muihin sikiön sairauksiin, 20 prosenttia menetti vauvansa samana päivänä, jona äidit rokotettiin, ja 21 prosenttia menetti vauvansa seuraavien 9 päivän aikana (taulukko 2). Voisiko olla sattumaa, että COVID-19-rokotuksen saanut nainen menettää vauvansa, ja 41 %:ssa tapauksista vauva kuolee 10 päivän kuluessa äidin rokottamisesta?” https://dailyclout.io/risks-to-babies-of-vaccinated-mothers-as-reported-in-vaers/.
Tämä tarina, jonka kerron ja jonka Amy Kelly ja War Room/DailyClout Research Volunteers kertovat, ja jossa ensisijainen lähde toisensa jälkeen dokumentoi tarinan, paljastaen 360 asteen haitat ihmisen lisääntymiselle, kuten Pfizerin asiakirjoista käy ilmi, näyttää rikkovan massiivisen mediatabun.
Se ei ole yllättävää.
Jos olisit tahallasi tai vahingossa pilannut ihmiskunnan tulevaisuuden tai pilannut noin puolet siitä ja tappanut ja epämuodostanut matkan varrella paljon vauvoja, yrittäisit luultavasti myös ampua viestintuojaa.
Panin merkille mRNA-rokotteiden lapsille aiheuttamat haitat ja Pfizerin asiakirjoissa raportoidut hirvittävät lisääntymisvauriot ja rintamaidolle aiheutuneet vahingot Mark Steynin Yhdistyneen kuningaskunnan ohjelmassa. Panin merkille, että BBC (joka saa Gatesin rahaa) vältti kertomasta, että Skotlannissa kuolee kaksinkertainen määrä vauvoja tavanomaiseen verrattuna.
https://www.youtube.com/watch?v=pGhNVcdhGyg
Tämä oli ilmeisesti niin ”radioaktiivinen” aihe, että BBC:n asiantuntija nimeltä tohtori Matthew SweetBBC3-radioasemalta (joka on ollut perässäni vuodesta 2019 lähtien, kun kirjoitin kirjan, jossa oli luku siitä, miten 1800-luvun pandemia johti siihen, että valtio otti haltuunsa kansalaisten ruumiit ja yksityiselämän) kirjoitti hysteerisen kirjeen GB Newsille ja Mark Steynille hyökkäämällä Steynin uutisointia vastaan; hän julkaisi kirjeen Twitterissä:
Tohtori Sweet vertasi Steynin työtä ”rannalle läikytettyyn jäteveteen”; hän mainitsi minut (muiden Mark Steynin ohjelman aiempien vieraiden ohella) leimalla ”salaliittoteoreetikko”.
Thank you for this – but it fails to answer any of the specific points I have raised about your inaccurate and misleading reporting and recruitment of cranks and conspiracy theorists to comment on matters of grave seriousness.
Metro UK, entinen objektiivinen uutissivusto, uutisoidessaan tästä tarinasta otti erään twiittini (jossa lainataan suoraan Modernan verkkosivustoa, joka käytti ”ohjelmistoalustaa” metaforana) harhaanjohtavasti irti asiayhteydestään. Tämä on nykyään monille uutistoimistoille tyypillinen taktiikka, joka on tullut esiin säännöllisesti sen jälkeen, kun CDC ja jopa Valkoinen talo ilmeisesti tekivät Twitterin kanssa yhteistyötä keskustellessaan siitä, miten minut voitaisiin vaientaa lisääntymisvaurioita koskevasta kysymyksestä: https://metro.co.uk/2022/09/14/gb-news-served-with-brutal-rejection-letter-from-potential-guest-17378176/.
Annoin tohtori Simon Goddekille, ystävälleni, arvostetulle tiedemiehelle, joka on sankari kirjassani The Bodies of Others: Covid-19, the New Authoritarians, and the War Against the Human, haastattelun hänen podcastissaan istukoille, vauvoille ja raskaudelle aiheutuvista haitoista.
Spotify sensuroi haastattelun, hän kertoi minulle.
Kuten tiedottajani Ellen Kinnally asian ilmaisi, nimeni sisältävä muistio on ilmeisesti lähtenyt liikkeelle.
Voisiko kaikki tämä uuvuttava ja väsyttävä sensuuri ja tämä epäamerikkalainen vastaisku tarkoittaa sitä, että kun paljastamme tiukasti ja ensisijaisten asiakirjojen avulla mRNA-rokotteiden aiheuttamat lisääntymisvauriot naisille ja vauvoille sekä miehille, näyttää siltä, että olemme ohittaneet kaikkein suurimman kohteen?
#####
Eikö AP:n, Reutersin ja BBC:n pitäisi tehdä omia riippumattomia raporttejaan ja kysyä itsenäisesti (eikä ”kysyä Pharman edustajilta”) näitä kysymyksiä:
Haittaavatko mRNA-rokotteet raskaana olevia naisia? Haittaavatko ne rintamaitoa ja vastasyntyneitä? Haittaavatko ne kiveksiä ja lisäkiveksiä, Leydigin soluja, Sertolin soluja ja sukusoluja? Läpäisevätkö ne istukan? Vaarantavatko ne sen? Pääseekö rintamaitoon öljyn sivutuotetta, PEG:tä?
Pilaavatko nämä mRNA-injektiot naisia ja murhaavatko ne vauvoja?
Kyllä, AP:n ja Reutersin, Guardianin ja BBC:n, New York Timesin ja Washington Postin — todellakin, kaikkien Gatesin rahojen ja CARES Actin rahojen, prostituoitujen — pitäisi kysyä näitä kysymyksiä.
EIN Presswiren, joka on myös ilmeisesti ristiriidassa, pitäisi antaa meidän lähettää lehdistötiedote, jossa kerrotaan maailmalle, että CDC, Big Tech ja mahdollisesti jopa Valkoinen talo tukahduttivat vakavasti otettavat naisten terveyttä ja hedelmällisyyttä koskevat keskustelut, mikä vahingoitti miljoonia amerikkalaisia naisia ja heidän lapsiaan.
Kyllä, näiden ”yleishyödyllisten” laitosten pitäisi toimia vastuunsa mukaisesti ihmiskuntaa kohtaan.
Mutta tämä visio korruptoitumattomasta uutis-, lehdistötiedote- ja kommentaattoriympäristöstä on nykyään naiivi unelma.
Herään päivittäin henkilökohtaiseen karmalliseen taakkaani, joka koostuu siitä, että War Room/DailyClout Pfizer Documents Research Volunteersin loistavien raporttien kautta saan uutta tietoa siitä, mitä historia pian kuvaa systeemiseksi globaaliksi hyökkäykseksi ihmiskuntaa vastaan ja sen kykyä lisääntyä turvallisesti vastaan — hyökkäys, joka melkein tuhosi sen.
Me kannamme päivittäin taakan tämän synkän mutta elintärkeän tarinan kertomisesta maailmalle — koska ne, jotka kutsuvat itseään toimittajiksi, jotka kutsuvat itseään tietopalveluiksi, jotka kutsuvat itseään lehdistötiedotuspalveluiksi, jotka kutsuvat itseään Yhdistyneen kuningaskunnan hallituksen yleisradioyhtiöiksi, ovat valitettavasti niin korruptoituneita, että niitä ei ole saatavilla.
Kun ihmisen selviytymisen kuilu aukeaa, nämä ihmiskunnan petturit ovat liian kiireisiä dokumentoidakseen sitä, koska he ovat kiireisiä.
Tässä artikkelissa osoitetaan, että “Uudenlaisen koronavirusrokotteen” työstäminen on alkanut paljon aiemmin kuin “Uudenlainen koronavirus” virallisestilöydettiin, mikä tuo esiin epäilyksiä siitä miten he olisivat tienneet tästä patogeenista ennen sen virallista esiintuloa.
Tässä näytetään myös, että ennen kuin virus oli virallisesti tunnettu, virukseen kehitettyjä rokotekandidaatteja lähetettiin henkilölle, joka teki kokeita HIV-sekvenssien lisäämisellä koronaviruksiin (Ralph Baric).
Hän viittasi mielenkiintoiseen promovideoon jonka NIH oli julkaissut tammikuun 31. päivä 2020 tieteentekijöistä, jotka väsymättä työskentelevät kehittääkseen rokotetta “Uudenlaiseen koronavirukseen”.
Tämä video näyttää 1:00 minuutin kohdalla naisen, joka ottaa pakastimesta laatikollisen koeputkia, jossa lukee “KC 2019 Uudenlainen koronavirusrokote”.
Omituisin videon osuus on tämä kuvakaappaus, jossa näkyy päivämäärä 23.7.2019 laatikossa “2019 Uudenlainen koronavirusrokote”!
Mitä? Miten voi “2019 Uudenlainen koronavirusrokote” olla päivätty 23.7.2019, kun “Uudenlainen koronavirus” Sars-Cov-2 “löydettiin” vasta joulukuussa 2019?
Tutkitaan lisää.
Laatikossa on nimilappu “Ruckwardt”, joka kuulostaa harvinaiselta nimeltä, joten kaivelin siitä hieman tietoa. Se viittaa Tracy Ruckwardtiin, NIH:n tieteentekijään.
Tracyn nimen esiin kaivaessa näen, että hän on kirjoittanut monia mielenkiintoisia artikkeleita, joita käyn läpi, kuten tämän tässä.
Ensimmäistä kuvakaappausta, jossa lukee “KC 2019 Uudenlainen koronavirusrokote” katsellessani tajuan, että “KC” laatikon koeputkissa viittaa Tracyn kirjoittajatoveriin yllä mainitussa tutkimuksessa, “Kizzmekia Corbettiin”:
Corbett vaikuttaa näkyvän myös videolla. Huomaa, että Kizzmekia EI OLE henkilö, joka avaa ja sulkee pakastimen, vaikka niin luulin aluksi. Corbett näkyy toimiston perällä kun koeputkea, jossa lukee “DNA”, ravistellaan.
Tämä on kaikki hienoa, eikö niin? Me rakastamme tiedettä, me ylistämme tieteentekijöitä, me haluamme lisää hyödyllistä tutkimusta. Kaikki on hyvin?
Joo, mutta MIKSI laatikon päivämäärä on 23.7.201) Miten he voivat luoda “uudenlaisen koronavirusrokotteen” ennen kuin “uudenlaista koronavirusta” on löydettykään?
Kun laatikoita vertaa hyllyllä oleviin, jotka ovat keränneet monen vuoden jääpeitteen, Kizzmekian koeputkilaatikon pinnasta puuttuu selvästi kuura ja sitä on todennäköisesti käytetty silloin kun video on kuvattu. AINOA päivämäärä joka näkyy on 23.7.2019. Omituista.
Toiset laatikot hyllyssä liittyvät Corbettin ja Ruckwardtin artikkeliin, kuten laatikko jossa lukee “HKU1 Neutralisaatioanalyysi”, “OA MERS”, jne.
Sitten videon henkilö käsittelee viljelmäliuosta, jossa lukee “WUCOV S-2P Fd PN1 1/2 OA 01/24/2020”. Tämä muistuttaa minua aiemmasta pakastinkuvasta, jossa näkyy laatikko nimilapulla “KC COV S-2P Proteiinit” (ylin rivi toinen laatikko ylhäältä). Laatikko pakastimessa on todella jään peitossa ja näyttää siltä kuin se olisi ollut siellä jo pitkän aikaa. Liittyvätkö nämä toisiinsa?
Tässä on joitain herkullisia lainauksia artikkelista:
mRNA-koronavirusrokotekandidaatti siirrettiin NIAIDilta UNC:n Ralph Baricille joulukuun 16. päivä 2019
Nämä tieteentekijät vaikuttavat työskennelleen todella väsymättä ENNEN KUIN Sars-Cov-2 löydettiin, mutta he tiesivät vähän liikaa siitä mitä tulisi tapahtumaan ENNEN KUIN löydös tehtiin. Tässä me näemme Modernan rokotekandidaattia siirrettävän NIAIDilta UNC:n Ralph Baricille joulukuun 12. päivänä 2019:
Ralph Baric on tiedemies, joka teki kokeita HIVin geenisekvenssien lisäämisellä koronaviruksiin tehostaakseen niiden toimintaa:
Tämä artikkeli ei pyri antamaan lopullisia vastauksia. Tässä kysytään kysymyksiä. Jos kaivat syvemmälle, löydät mahdollisesti lisää.
Health Ranger Mike Adams on saanut käsiinsä varsin hälyttäviä tietoja.
DRASTICille on vuodettu DARPAn dokumentti, josta käy ilmi miten EcoHealth Alliance ja Fauci ovat vehkeilleet salaa ruiskuttaakseen aerosolia, jossa on ihon läpäiseviä piikkiproteiininanopartikkeleja, lepakkopopulaatioihin Kiinassa (joista se hyppäisi ihmisiin).
DRASTIC on vahvistanut, että Daszak & Fauci, Wuhan Institute of Virologyn kautta (WIV) kykenivät luomaan 180 bioaseiksi tarkoitettua koronaviruslajia ja antamaan ne Kiinan kommunistihallinnolle (joka on maanpetos). Me tiedämme muista lähteistä, että kommunistihallinnon pyörittämät bioaseryhmät ovat ylittäneet rajan USA:n puolelle ja kantaneet mukanaan MERSillä ehostettua biologista asetta, joka on ainakin 30% kuolettava, ja heidän suunnitelmissaan on ollut vapauttaa asetta suuriin amerikkalaiskaupunkeihin käskyn käydessä.
Kiitos DRASTICin, meillä on nyt heidän PDF-analyysinsa DARPAn dokumenteista tämän linkin takana (PDF).
Alkuperäinen EcoHealth Alliancen ehdotus DARPAlle löytyy numerolla HR001118S0017-PREEMPT-PA-001
Tämä on nyt käynnissä oleva suunnitelma, parhaan tietomme mukaan. Se on paljon kamalampi kuin mitä olisit voinut kuvitella. “Super-MERS”-hyökkäys odottelee, ja bioaseita on sijoiteltu eri puolille USA:a eri kaupunkeihin, todennäköisesti niitä vapautetaan droneista aerosolimuodossa. Meidän päällemme tullaan ruiskuttamaan supervaarallista bioasetta:
DARPA alunperin rahoitti MERS-tutkimusta, mutta kieltäytyi olemasta mukana sellaisissa projekteissa joissa sitä vapautetaan ulkoilmaan. He halusivat pitää tämän viimeisenä oljenkortenaan, strategisena bioaseena vihollisia vastaan äärimmäisen hätätilan varalta.
Fauci & EcoHealth Alliance saivat käsiinsä MERSiä, josta tuli heidän gain of function -tutkimustensa pohja, ja amerikkalaisten veronmaksajien rahaa on kanavoitu WIVn kautta. Elementtejä MERSistä, HIVistä, SARSista ja muista virustaudeista on geneettisesti manipuloitu yhteen ja luotu “khimaira”-bioase, joka on erityisen tarttuva ihmisten ACE2-reseptoreihin.
Daszak & Fauci lähestyivät DARPAa ja pyysivät rahaa bioaseensa liikkeelle laskemiseksi Kiinaan. DARPA kieltäytyi. Mutta he löysivät rahaa globalistilähteistä, jotka haluavat ajaa maailmassa depopulaatiota.
Jos DARPA olisi myöntänyt rahaa, Daszak & Fauci olivat suunnitelleet kutsuvansa Shi Zheng Li:n (“Bat Lady”) juhlimaan DARPAn päämajaan!
SARS-CoV-2 ei koskaan oltu suunniteltu tappavaksi virukseksi. Se oli suunniteltu leviämään nopeasti, sen tappavuus oli tarkoitus olla matala, ja sen varjolla oli tarkoitus luoda maailmanlaajuinen paniikki, jolla pakotettaisiin rokotteita, valtioiden karanteeneja ja globaalia kommunismia valheellisesti tuotetuilla PCR-“testitapauksilla”.
Mutta MERS on supertappava bioase. Tämä tullaan vapauttamaan seuraavaksi, yhdessä MERS-lajikkeen kanssa jonka Fauci, NIH ja WIV ovat aseistaneet PLA:n alaisuudessa (Kiinan armeija).
EcoHealth Alliance -projektin määrärahahakemus DARPAlle mainitsee heidän suunnitelmistaan kehittää kolmesta viiteen koronavirusbioaselajiketta joka vuosi. Tämän oli tarkoitus olla jatkuva, lakkaamaton hyökkäys ihmisiä vastaan bioasein, jossa koko lystin maksaa Yhdysvaltain armeija yhdessä kommunistisen Kiinan kanssa.
Me emme vielä tiedä virallista titteliä MERS-bioaseelle, mutta kutsuttakoon sitä nyt “Super-MERSiksi”. Super-MERS on jo PLA:n operaattorien käsissä, jotka ovat ylittäneet rajan USA:n puolelle Meksikosta huumeiden salakuljetusreittejä. CCP/PLA:lla on satoja sotilaallisia neuvonantajia työskentelemässä yhdessä Meksikon huumekartellien kanssa, sillä lupauksella että meksikolaiset saavat alueita eteläisestä USAsta kun Kiina valloittaa Amerikan.
Nämä kiinalaiset bioasetoimijat ovat saaneet käskyn vapauttaa “Super-MERSin” USAn eri kaupunkeihin. Vapautus tapahtuu kun julkisuudessa kuuluu tietty aktivointitermi, mikä näkyy mediassa, kuten New York Times, joka on saanut Kiinalta käskyn käyttää tiettyjä fraaseja tiettyinä päivinä. (NYT:llä on pitkä historia Kiinan palkkalistoilla, ja puolet Amerikan senaatista ja teknologia-ala on siellä myös.) Valkoinen talo on melkein täysin kommunistipuolueen hallussa ja Biden on Kiinan käsinukke.
Super-MERS tulee tappamaan ainakin 30% tartunnan saaneista, normaalioloissa. Mutta koska COVID-rokotteet ovat tuhonneet immuunijärjestelmän monilla rokotetuilla, määrä voi olla suurempi.
Super-MERS -lajike on puolet binääriaseesta jossa ensimmäine puolisko on rokote. Tyrannihallitukset ovat pakottaneet niin kovasti massarokotuksia. Se on suunniteltua. Bidenin hallinto on työskennellyt Kiinan leipiin yrittäessään saada 70% kansasta rokotettua Amerikassa, mikä saattaa johtaa viidenneksen katoamiseen Amerikassa. Se tarkoittaa arviolta 70 miljoonaa ihmistä. Se on yli kymmenkertainen lukumäärä holokaustin uhreihin verrattuna.
Super-MERSiä ei vapauttamisen jälkeen voi pysäyttää. Agentit ovat jo paikoillaan. Raja on ylitetty kauan sitten. Amerikan armeija on saanut käskyn antautua tämän toiminnan aikana Pentagonin rikollisilta kuten Milley ja Austin. Vasemmistomedia on juonessa mukana, samoin teknoyritykset. Kaikki ottavat käskyjä Kiinalta.
Super-MERSin vapauttamista tullaan pitämään “varianttina”, ja hallitus tulee syyttämään rokottamattomia samalla kun he pystyttävät COVID-leirejä jonne viedä poliittisia toisinajattelijoita.
Kartta CDC:n nykyisistä “karanteenipaikoista”, jotka tullaan muuttamaan COVID-leireiksi. Lähde: CDC.gov
CDC.gov-sivuilta:
“CDC:llä on laillinen auktoriteetti pidättää kenet tahansa kenellä voi olla tartuntatauti, joka presidentin käskyn mukaan voidaan luokitella eristystä vaativaksi.”
Samaan aikaan kuulemme huhuja armeijan henkilöstöstä, jotka kieltäytyvät rokotteista ja jotka sullotaan busseihin ja pakolla eristetään karanteeniin kunnes he suostuvat rokotettaviksi. Tätä ei kuitenkaan tapahdu vielä. Raporttimme on yksittäisestä armeijan tukikohdasta, mutta käytäntö voi levitä laajemmalle.
Kiina tulee pian aloittamaan bioasehyökkäyksensä Amerikassa, jota seuraa todennäköisesti kyberhyökkäykset
Vaikka tarkka aikataulu tälle kaikelle ei olekaan tiedossa, ilmeisesti Kiina pian aloittaa bioasehyökkäyksensä Amerikassa, mikä saa COVIDin näyttämään lastenleikiltä. Kun se alkaa, Super-MERSiä vitsinä pitävät tulevat olemaan vaarassa. Tällä kertaa kannattaa oikeasti pysyä poiss julkisilta paikoilta ja vältellä suuria kaupunkeja, joissa kiinalaiset toimijat todennäköisesti levittävät aerosolimuotoisia ihon läpäiseviä myrkkynanopartikkeleita.
Kyllä, Amerikan kaupungit joutuvat pian “kaasutetuiksi”, kuolettavaa myrkkyä ruiskutetaan niiden päälle.
Kyberhyökkäykset tulevat tapahtumaan samaan aikaan kun kaaos ja biosodankäynti alkaa, ja on lähes varmaa että Kiina valitsee heikon hetken jolloin hyökätä Amerikkaa vastaan.
Amerikka voi menettää varsin nopeasti:
Kolmanneksen armeijan henkilöstöstään, rokotteiden takia.
Kolmanneksen kaupungissa asuvista asukkaistaan.
Dollarin statuksen maailman reservivaluuttana, joka voi romahtaa yhdessä yössä.
Sähköverkon joka voi hajota alueellisesti kyberhyökkäysten takia, mikä pimentää osia maasta.
Samaan aikaan aseistettuja agenttijoukkoja päästettäisiin populaation keskuuteen, joiden tarkoitus on:
Takavarikoida aseet maanlaajuisesti
Nitistää poliittiset väärinajattelijat
Suorittaa suurten massojen eristämisiä, lääketieteellisiä kidnappauksia ja harventaa populaatiota
Saada kaikkien ihmisten liikkeet ja puheet valtion kontrolliin
Voit odottaa valtateiden varsilla olevia partioita, rokotepasseja, ovelta ovelle kulkevia viranomaisia ja kaikenlaista valtionterrorismia kansaa vastaan.
Varaudu siihen että taivaalta ruiskutetaan ihonläpäisevää aerosolinanopartikkelimyrkkyä. Se on kaikki DARPAn rahoitushakemuksissa (joita DARPA kieltäytyi onneksi rahoittamasta), ja depopulaatioagendaa ajetaan nyt täyttä höyryä.